Entre em contato com a Zeyu lntelligent Industrial Company

Fabricação de dispositivos médicos: guia de controle para 2026

Atualizado em agosto de 2026
Dispositivos médicos são produtos destinados a uma finalidade médica, conforme a definição e as regras do mercado relevante. A fabricação de dispositivos médicos transforma o uso pretendido e os requisitos do produto em resultados de produção repetíveis, com registros que mostram o que foi produzido, como o processo foi controlado e quem aceitou o resultado. Ela abrange mais do que a montagem: o contexto da classificação, a transferência de projeto, os controles de fornecedores, a verificação, a validação, a rastreabilidade, a liberação e o controle de mudanças moldam o sistema de produção.
Este guia é destinado às equipes de engenharia, qualidade, operações e compras que estão planejando novos dispositivos médicos ou revisando um processo existente. Ele explica uma estrutura de controle com foco nos Estados Unidos e inclui links para fontes atuais da FDA e da ISO. É um conteúdo educativo sobre fabricação, não um aconselhamento jurídico ou regulatório. A classificação do produto, os requisitos de mercado e a aplicabilidade devem ser confirmados para o dispositivo e o fabricante em questão.
Resposta direta
A prontidão da linha de produção não é comprovada pela rapidez da montagem. Ela existe quando os requisitos do produto, os métodos de aceitação, os limites do processo, a rastreabilidade, o controle de mudanças e a autoridade de liberação formam um único sistema de evidências.
Quem procura configurações de equipamentos, em vez da lógica de controle apresentada neste guia, pode consultar as soluções de automação para montagem de dispositivos médicos da ZEUEE. Manter essa decisão comercial na página de soluções evita que este guia concorra pela mesma intenção de consulta.
O que é considerado um dispositivo médico e por que a classificação importa?
O uso pretendido, e não a aparência, define um dispositivo médico. Equipamentos de diagnóstico, instrumentos cirúrgicos, produtos para diagnóstico in vitro, software como dispositivo médico e dispositivos implantáveis podem estar sujeitos à regulamentação de dispositivos médicos, mas as evidências de fabricação podem variar bastante. A classificação ajuda a definir os controles, mas ainda é necessária uma análise específica do produto.
Mudanças no uso pretendido são relevantes porque o mesmo equipamento pode receber tratamento regulatório diferente quando sua finalidade muda. No setor de dispositivos médicos, as equipes lidam com muitos tipos de dispositivos, desde dispositivos de diagnóstico não invasivos até dispositivos médicos de alto risco. O projeto e a fabricação afetam o atendimento ao paciente, mas os registros de fabricação, por si só, não demonstram que um produto é seguro e eficaz.
Nos Estados Unidos, a FDA classifica os dispositivos nas Classes I, II ou III, conforme os controles necessários para oferecer garantia razoável de segurança e eficácia. O guia de classificação atual da agência informa que foram classificados cerca de 1.700 tipos genéricos de dispositivos em 16 painéis de especialidades médicas. Ainda é necessário verificar o código do produto, o uso pretendido, as indicações e os regulamentos aplicáveis. Listas de exemplos de dispositivos Classe II ou Classe III não permitem classificar um produto novo.
| Contexto | Questão de fabricação | O que a classificação não determina |
|---|---|---|
| Dispositivos Classe I | Quais controles gerais e requisitos específicos do produto se aplicam? | Que todo dispositivo de baixo risco está isento de todos os requisitos |
| Dispositivos Classe II | Quais controles especiais e evidências de desempenho afetam a produção? | Um plano universal de inspeção ou validação |
| Dispositivos Classe III | Como os resultados de maior risco e os compromissos assumidos em submissões vinculam o processo? | Que todos os dispositivos médicos implantáveis usam o mesmo processo |
| Produtos para diagnóstico médico in vitro | Quais interfaces de reagentes, amostras, software e instrumentos são críticas? | A via regulatória do produto no mercado |
| Dispositivos médicos de uso único | Como os controles de material, limpeza, embalagem e lote se relacionam? | Esterilidade ou vida útil comprovadas apenas por evidências de montagem |
| Dispositivos não invasivos | Quais resultados de contato, medição ou mecânicos são relevantes? | Que o risco é sempre baixo |
| Software como dispositivo médico | Como as versões do software, a configuração e os arquivos binários liberados são controlados? | Um requisito de linha física de montagem |
| Sistemas combinados ou conectados | Quais interfaces e controles de componentes atravessam limites organizacionais? | Qual autoridade ou regra rege cada parte |
| Acessórios e componentes | Qual função, rotulagem e relação com o dispositivo acabado se aplicam? | Tratamento automático como fabricante do dispositivo acabado |
Esta tabela serve como orientação, não como ferramenta de classificação. Nos Estados Unidos, as três classes de dispositivos médicos são apenas uma parte da estrutura; outros mercados usam regras diferentes. Para planejar instalações, use o seletor de classe de sala limpa para dispositivos médicos da ZEUEE como apoio para formular perguntas. Em seguida, as equipes responsáveis pela qualidade e pela regulamentação devem determinar os requisitos ambientais efetivos.
As 6 etapas da transferência do projeto à produção
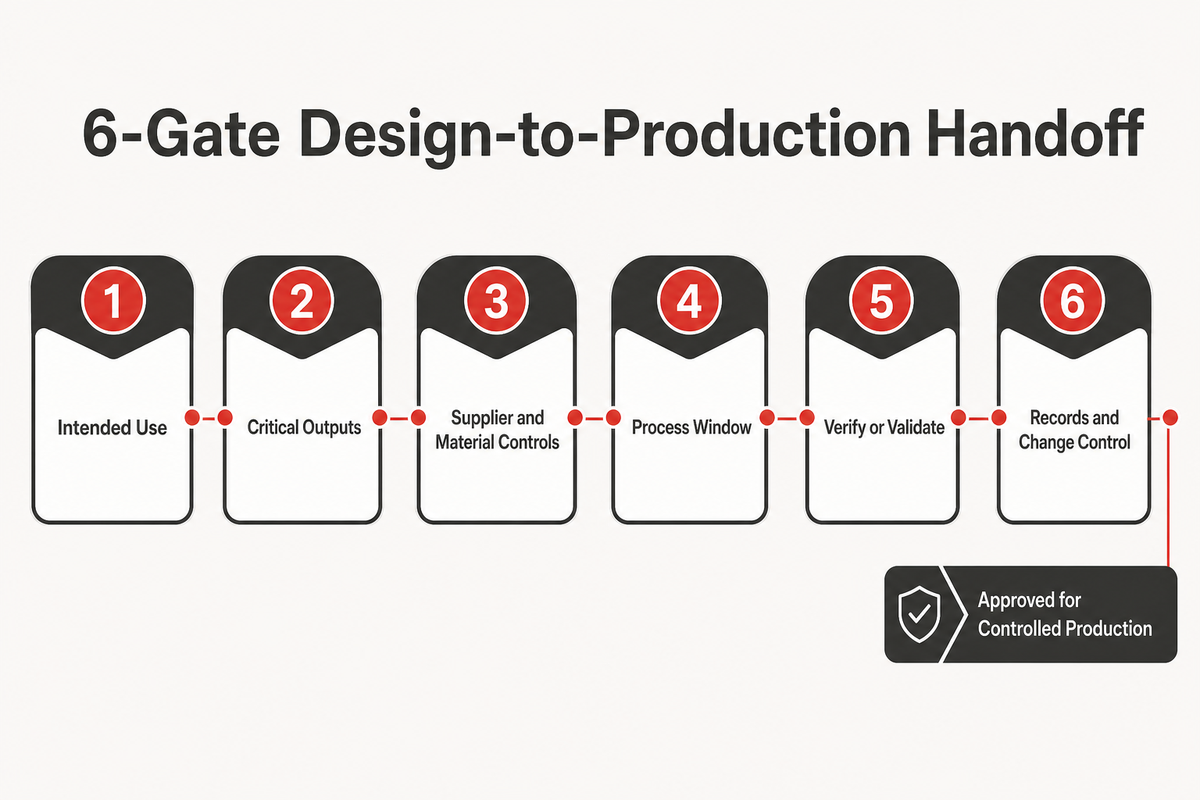
As 6 etapas da transferência do projeto à produção transformam a transferência de projeto em 6 questões de evidência. Cada etapa só é concluída quando suas entradas, responsáveis, critérios de aceitação e exceções pendentes estão claros. Isso evita que a produção receba um desenho sem a justificativa, os limites e os registros necessários para controlar o processo.
- Defina os limites do uso pretendido — identifique o produto liberado, as variantes, os mercados, a rotulagem, as interfaces e as premissas de classificação do dispositivo.
- Converta os requisitos em resultados críticos — relacione desenhos técnicos e especificações às características que afetam a função, a identidade, a limpeza, a embalagem ou a segurança do dispositivo.
- Controle fornecedores e materiais — defina fontes aprovadas, evidências de recebimento, identificação de status, substituições e escalonamento para lidar com variações.
- Defina a janela do processo — identifique estados do equipamento, parâmetros, dispositivos de fixação, receitas de processo, condições ambientais e decisões do operador que possam alterar o resultado.
- Escolha entre verificação e validação — determine quais resultados podem ser verificados por completo e quais resultados do processo exigem evidências prospectivas porque uma inspeção posterior é insuficiente.
- Vincule os registros ao controle de mudanças — relacione revisões, acessos, calibração, não conformidades, liberação e retenção de evidências antes da produção de rotina.
Essas etapas independem do tipo de máquina. Elas se aplicam quer os fabricantes de dispositivos médicos usem estações de trabalho manuais, dispositivos semiautomáticos, equipamentos de diagnóstico com carregamento de software ou montagem totalmente automatizada. Também revelam incertezas: uma interface de material ou um método de aceitação ainda não definido é motivo para interromper o processo, não para solicitar uma máquina mais rápida.
Faça
- Designe um responsável para cada etapa.
- Registre as premissas e os desvios em aberto.
- Garanta que os métodos de aceitação sejam rastreáveis aos requisitos liberados.
Não faça
- Trate um desenho assinado como transferência de projeto concluída.
- Use a capacidade do equipamento para inventar uma tolerância do produto.
- Inicie a validação antes de estabilizar a definição do processo.
O que mudou com a QMSR em 2026?
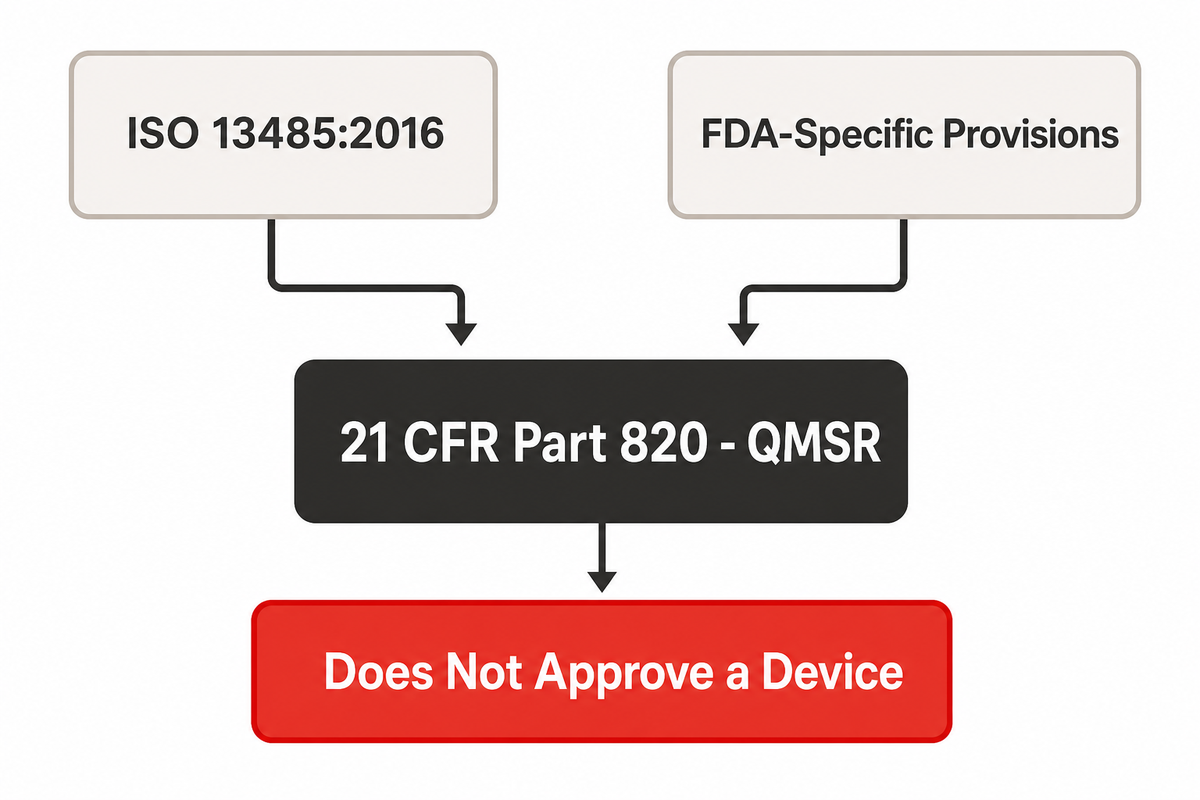
A Quality Management System Regulation da FDA entrou em vigor em 2 de fevereiro de 2026. A QMSR incorpora por referência a ISO 13485:2016 à 21 CFR Part 820 e acrescenta disposições específicas da FDA. Ela altera a estrutura regulatória e a abordagem de inspeção; não aprova produtos médicos, elimina outros requisitos aplicáveis nem transforma um certificado em aceitação do produto.
A página da QMSR atual da FDA informa a data de vigência e explica o alinhamento. A 21 CFR Part 820 atual é o texto legal em vigor. A FDA também identifica seu programa atual de inspeção e informa que a antiga abordagem QSIT foi descontinuada. As equipes devem atualizar procedimentos, critérios de auditoria, treinamentos e referências que ainda tratem a regulamentação QS anterior como vigente.
O escopo também é importante. A Part 820 trata dos fabricantes de dispositivos médicos acabados, enquanto o tratamento de componentes, serviços e outras funções depende dos fatos e dos requisitos aplicáveis. A visão geral da ISO 13485 oficial da ISO descreve um modelo de gestão da qualidade ao longo do ciclo de vida, que inclui riscos, controles de fornecedores, verificação, validação, transferência e feedback. Nenhum dos dois documentos substitui orientações específicas do produto, compromissos assumidos em submissões ou regras de outros mercados.
Durante o desenvolvimento de dispositivos médicos, um requisito regulatório da FDA pode entrar no plano de fabricação por meio da classificação, de controles especiais, de orientações, de compromissos assumidos em submissões ou da Part 820. Rastreie cada requisito até um resultado controlado do produto ou do processo, em vez de copiá-lo para uma lista de verificação genérica.
Limite regulatório: o alinhamento da estrutura do sistema de qualidade não significa que as regras para produtos sejam idênticas em todos os mercados. Confirme o dispositivo, a função, a jurisdição e o texto regulatório vigente antes de definir os requisitos de produção.
Verificação ou validação? Use o teste de inspecionabilidade em 9 linhas
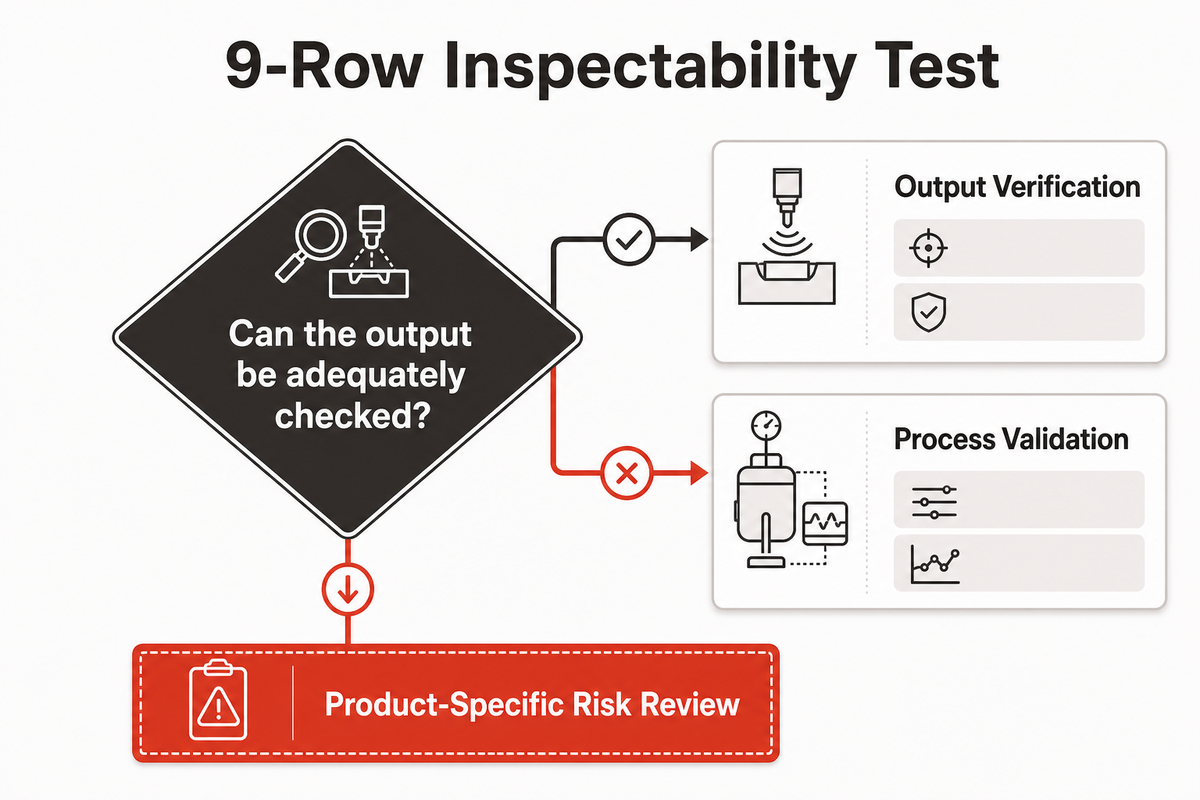
A verificação avalia se um resultado atende aos requisitos especificados; a validação do processo estabelece evidências para resultados que não podem ser totalmente verificados posteriormente. A inspecionabilidade é o critério prático: a característica pode ser medida depois, com cobertura suficiente e sem destruir o resultado a ser liberado? Se não puder, os controles do processo e a validação assumem uma parcela maior da responsabilidade de garantir a qualidade.
A FDA explica essa lógica na página sobre processos de fabricação aditiva de dispositivos médicos: algumas características podem ser verificadas, enquanto uma inspeção destrutiva ou impraticável pode tornar necessária a validação antes da produção. Aplique esse princípio por meio de um processo específico do produto, baseado em riscos e no sistema de qualidade, em vez de copiar esta tabela como protocolo.
| Tipo de característica | É possível verificar adequadamente todos os resultados liberados? | Ênfase provável das evidências | Limitação importante |
|---|---|---|---|
| Identidade e orientação da peça | Frequentemente, com sensoriamento validado e lógica de rejeição | Verificação do resultado e qualificação do equipamento | A capacidade de detecção deve corresponder aos defeitos reais |
| Dimensões acessíveis | Frequentemente, se o método for adequado | Evidências do sistema de medição e registros de inspeção | A amostragem pode não comprovar cada unidade |
| Resistência de uma união ou solda oculta | Geralmente, não sem ensaio destrutivo | Janela de processo validada e parâmetros monitorados | Uma imagem da superfície pode não comprovar a resistência interna |
| Integridade da vedação | Depende do método e do projeto da embalagem | Validação do método, validação do processo e amostragem definida | Um ensaio pode não abranger todos os modos de falha |
| Carregamento de software ou de receita de processo | Frequentemente, com verificação de checksum, versão e função | Controle de configuração e registro de carregamento verificado | A versão correta não comprova todas as funções |
| Resultado relativo a partículas ou à limpeza | Raramente em todas as unidades | Controles ambientais e do processo com métodos qualificados | A classe da instalação, por si só, não comprova a limpeza do produto |
| Conteúdo e legibilidade do rótulo | Frequentemente, com inspeção controlada por visão de máquina | Controle de dados mestres, conjunto de desafios de inspeção e registro de rejeições | O texto pode estar legível, mas ainda ser diferente do texto aprovado |
| Configuração da embalagem | Parcialmente, dependendo das interfaces ocultas | Componentes verificados, verificações de montagem e processo de embalagem qualificado | A aparência não determina a vida útil |
| Resultado da esterilização | Não apenas por meio da inspeção final de rotina | Processo validado, carga controlada e evidências de liberação exigidas | Os registros de montagem não comprovam a esterilidade |
Estratégias combinadas são comuns. A visão de máquina pode verificar presença e orientação, enquanto a validação abrange um processo de união oculto. Um ensaio funcional pode confirmar um resultado, enquanto os controles de fornecedores e a calibração protegem as entradas. A página da ZEUEE sobre sistemas de inspeção por visão de máquina para verificação da produção descreve essa categoria de equipamento; a estratégia de validação continua sendo responsabilidade do fabricante.
Como garantir a rastreabilidade sem criar um espetáculo de dados?
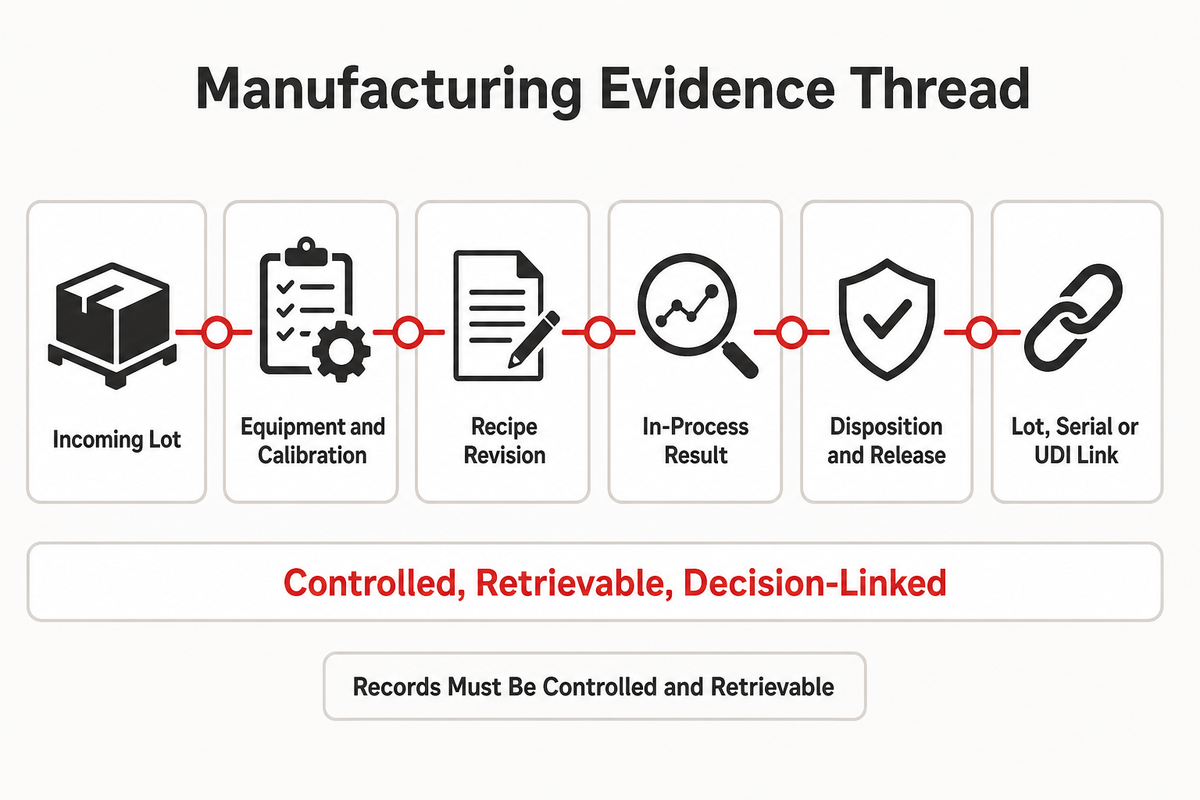
A rastreabilidade eficaz cria um fluxo de evidências desde o material recebido até o produto liberado. Cada registro deve identificar um objeto controlado, um ponto de decisão, um responsável e uma revisão ou referência temporal. Acumular milhares de leituras sem regras claras de status, limites ou recuperação gera volume de dados, não garantia.
| Tipo de evidência | O que o registro deve responder | Controle necessário | Falha se estiver ausente |
|---|---|---|---|
| Lote recebido | Qual material aprovado entrou no processo? | Fornecedor, lote, status e evidências de recebimento | Não é possível delimitar com segurança os produtos afetados |
| Status do material | O material foi aceito, retido ou rejeitado no momento do uso? | Controle eletrônico ou físico de status | Material ainda não liberado pode entrar na produção |
| Identificação do equipamento | Qual máquina, estação, dispositivo de fixação ou ferramenta foi usada? | Identificação exclusiva e estado aprovado | Não é possível relacionar os eventos ao histórico do equipamento |
| Estado de calibração ou manutenção | O recurso estava em uma condição aprovada? | Prazos, status, exceções e análise de impacto | A confiabilidade da medição não está clara |
| Revisão da receita de processo | Quais parâmetros liberados e qual versão do software foram usados? | Acesso, aprovação, checksum e histórico de revisões | Não é possível vincular um resultado ao processo pretendido |
| Resultado em processo | O que foi medido e em relação a qual limite? | Unidades, método, limite, horário e destinação | Há um número, mas sem significado |
| Destinação de não conformidade | Por que uma unidade reprovada ou suspeita avançou ou foi parada? | Segregação, autorização, motivo e vínculo | Itens rejeitados podem se misturar aos resultados aceitos |
| Liberação final | Quem confirmou que as evidências exigidas estavam completas? | Autoridade de liberação e análise de exceções | A conclusão da produção é confundida com a aceitação |
| Vínculo com UDI, número de série ou lote | Qual histórico de produção corresponde à identidade distribuída? | Regras de identificação aplicáveis e dados mestres controlados | Não é possível delimitar com eficiência os problemas em campo |
A página Noções básicas sobre UDI da FDA explica como o sistema foi concebido para identificar dispositivos durante a distribuição e o uso. Isso não significa que cada componente ou evento de produção receba um UDI. Cabe à equipe responsável determinar a aplicabilidade, enquanto o sistema de fabricação preserva o vínculo com o lote, o número de série ou outro identificador necessário para os registros controlados e os recalls de dispositivos médicos.
Para saber mais sobre como transformar resultados de inspeção em decisões controladas, consulte o guia de evidências de sistemas de inspeção por visão de máquina e o guia de equipamentos de ensaio automatizados da ZEUEE.
Quando um processo de fabricação de dispositivos médicos está pronto para automação?
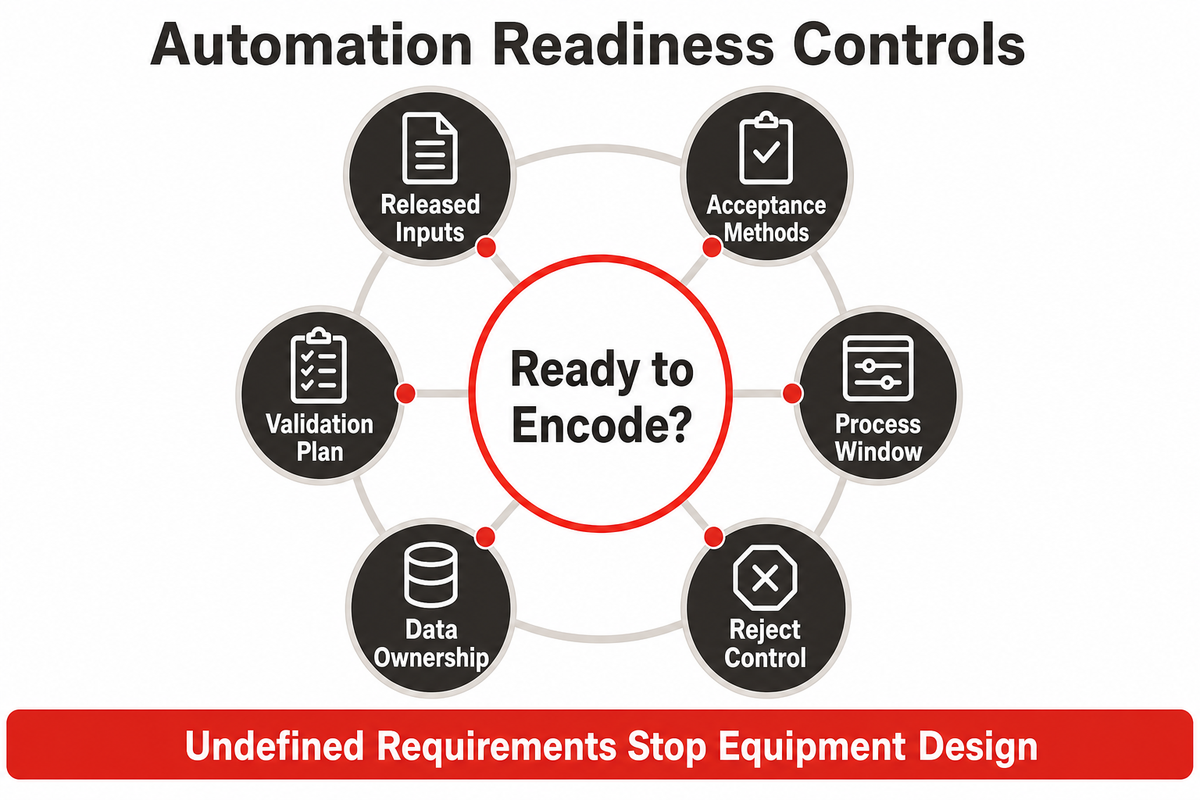
A prontidão para automação começa quando entradas, resultados, limites, exceções e regras de registro estão suficientemente estáveis para serem codificados. A automação pode melhorar a consistência e a captura de dados, mas não pode definir requisitos do produto, corrigir um método de aceitação indefinido nem tornar um processo conforme por conta própria.
Antes de iniciar o projeto do equipamento, confirme as seguintes condições:
- Entradas liberadas: as variantes do produto, os desenhos técnicos, as listas de materiais, as matérias-primas aprovadas e os requisitos de interface têm responsáveis definidos e controle de revisão.
- Métodos de aceitação: cada característica crítica tem método e limite adequados, cobertura por amostragem ou por unidade e destinação final.
- Janela do processo: os parâmetros de união, dosagem, manuseio, carregamento de software ou ensaio têm uma faixa operacional baseada em evidências.
- Controles de rejeição: os modos de detecção, segregação, retrabalho, substituição de controles e recuperação não podem reintroduzir silenciosamente material suspeito no fluxo de itens aceitos.
- Propriedade dos dados: os usuários conseguem identificar os registros oficiais, sabem por quanto tempo são mantidos e entendem como revisões, horários e acessos são controlados.
- Plano de validação: responsabilidades, pré-requisitos, condições de desafio, desvios, critérios de aceitação e gatilhos para revalidação são definidos antes da execução.
As equipes que estão avaliando a camada de equipamentos podem comparar esses controles com os recursos das máquinas de montagem automatizada personalizadas e o guia de planejamento de máquinas de montagem automatizada da ZEUEE. Essas páginas abordam o projeto do sistema; este artigo continua sendo a estrutura de controle da qualidade.
Quais são as falhas de controle mais comuns?
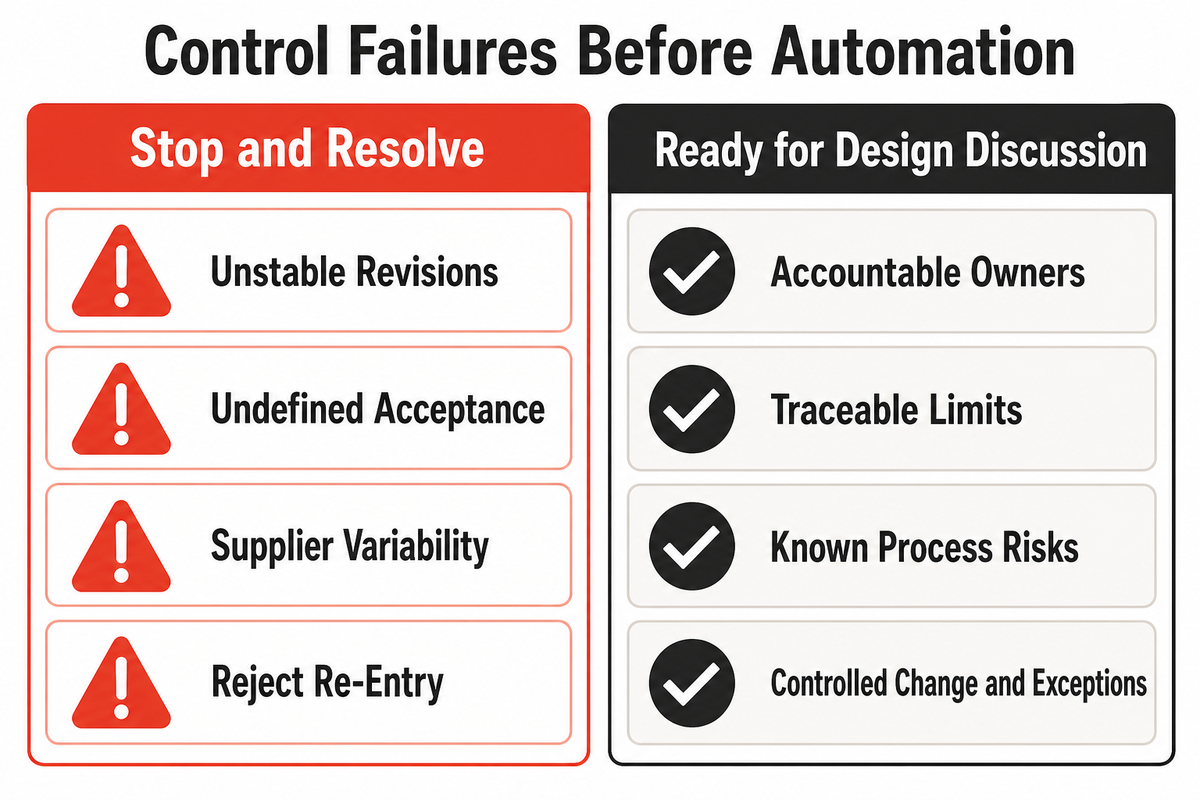
As falhas mais prejudiciais ocorrem antes da aceitação da fábrica. Elas acontecem quando uma premissa é registrada no projeto como se fosse um requisito liberado. Mesmo que a máquina funcione, o pacote de evidências pode não mostrar se o resultado corresponde ao produto pretendido nem como uma exceção foi controlada.
Ainda não está pronto para automação
- As revisões do dispositivo ainda estão mudando sem um ponto de congelamento.
- Uma característica crítica não tem um método de medição aceito.
- A variabilidade do fornecedor não foi resolvida.
- As verificações exclusivamente destrutivas não têm uma estratégia de validação.
- As mudanças na receita de processo não têm controles de acesso e aprovação.
- Unidades rejeitadas podem retornar ao fluxo sem uma destinação controlada.
Pronto para discutir o projeto
- Os requisitos e as variantes têm responsáveis definidos.
- Os resultados críticos e os limites são rastreáveis.
- Os riscos do processo e os limites de inspeção são conhecidos.
- Os registros, os prazos de retenção e a autoridade de análise estão definidos.
- Os processos de mudança e de tratamento de exceções estão claros.
- É possível redigir os pré-requisitos da validação antes da execução.
A certificação também pode ser confundida com evidências de produção. Um certificado do sistema de gestão da qualidade pode ser relevante para a supervisão de fornecedores, mas não comprova a segurança de um dispositivo médico, de um lote ou de um processo. Da mesma forma, uma demonstração bem-sucedida não comprova o controle de rotina, a menos que as condições de desafio, a configuração, os métodos e os critérios de aceitação representem a produção pretendida.
O que uma equipe deve preparar antes de conversar com um parceiro de automação?
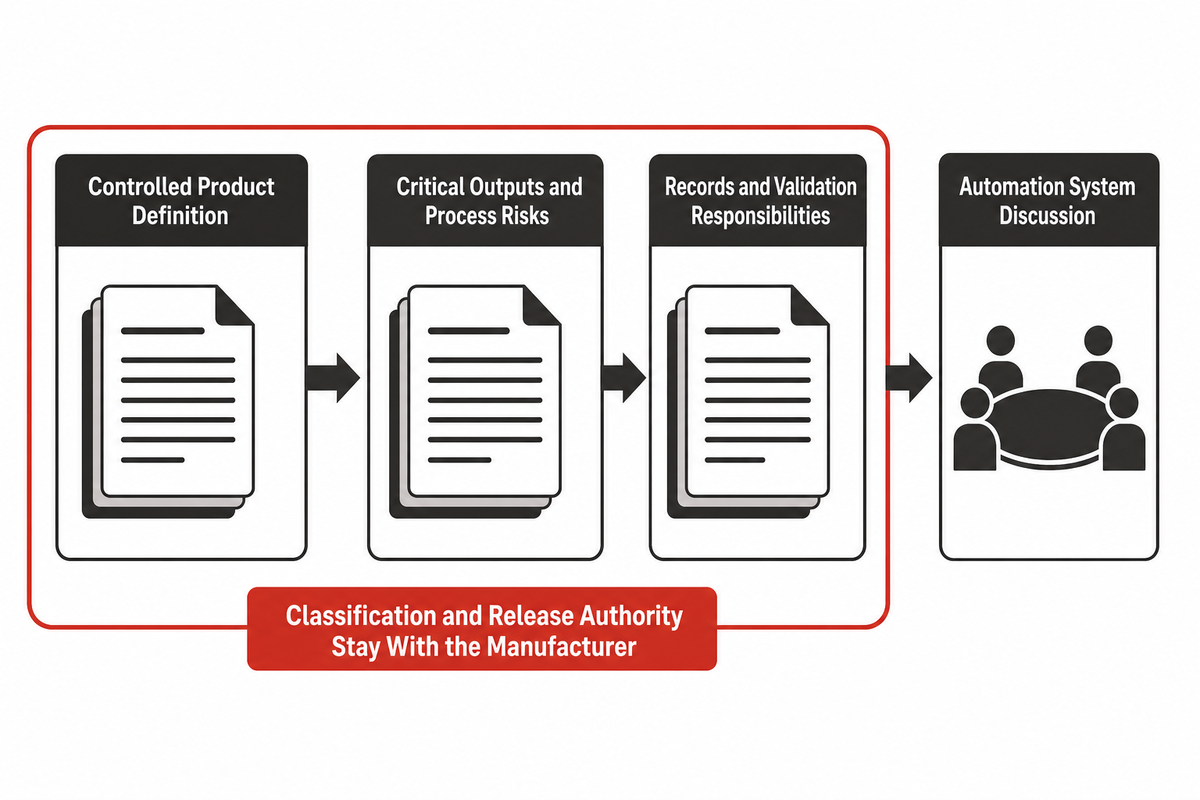
Prepare uma descrição controlada do problema, não uma lista de recursos desejados para a máquina. O pacote deve identificar a família do produto, a revisão atual, os resultados críticos, as peças e matérias-primas, a sequência do processo, os riscos conhecidos, os registros exigidos, as limitações da instalação, as responsabilidades de validação e as questões ainda sem resposta. Identifique claramente as premissas para que não sejam confundidas com entradas aprovadas.
A equipe de engenharia de automação da ZEUEE pode usar esse pacote para discutir dispositivos de fixação, movimentos, alimentação, união, inspeção, ensaios, manuseio de rejeitados e interfaces de dados. Saiba mais sobre a equipe de engenharia de automação da ZEUEE e, em seguida, consulte o escopo da solução de automação para dispositivos médicos para a transferência comercial. A classificação do produto, as decisões relativas ao sistema de qualidade e a autoridade de liberação continuam sob responsabilidade do fabricante e de especialistas qualificados.
O processo está definido e o plano de evidências está pronto?
Converse sobre seu processo de montagem de dispositivos médicosPerguntas frequentes
O que é a fabricação de dispositivos médicos?
A fabricação de dispositivos médicos transforma requisitos liberados do produto em resultados documentados e repetíveis. Ela inclui controles de fornecedores, métodos de produção, verificação, validação, rastreabilidade, tratamento de não conformidades, liberação e controle de mudanças. O trabalho começa antes da montagem e continua com a retenção de evidências e as mudanças controladas do processo.
Como as Classes I, II e III afetam a fabricação?
As classificações nos Estados Unidos refletem o nível de controle necessário, mas a classe, por si só, não cria um plano de produção. O uso pretendido, o código do produto, os regulamentos aplicáveis, os controles especiais, os compromissos assumidos em submissões e os riscos do processo determinam as evidências necessárias em detalhe. Confirme a classificação específica do produto em vez de confiar em uma lista genérica de exemplos.
Qual é a diferença entre verificação e validação do processo?
A verificação avalia se resultados especificados atendem aos requisitos. A validação do processo estabelece evidências documentadas de que um processo definido consegue produzir resultados aceitáveis de forma consistente quando eles não podem ser totalmente verificados posteriormente. O risco do produto, a inspecionabilidade, a cobertura dos ensaios e as consequências de uma inspeção destrutiva ou incompleta determinam a combinação adequada.
A automação torna um processo de fabricação de dispositivos médicos conforme?
Não. A automação pode melhorar a repetibilidade, a inspeção e a captura de registros, mas a conformidade ainda depende de requisitos, métodos e controles adequados, validação, registros, análise qualificada e regulamentos atuais para dispositivos médicos. O equipamento não atribui responsabilidades regulatórias nem aprova o produto liberado. Essas responsabilidades continuam sendo do fabricante.
Quais registros de rastreabilidade uma linha automatizada deve manter?
Mantenha os registros exigidos pelo sistema de qualidade, pelo plano do produto e pelas regras de mercado aplicáveis. Os vínculos comuns incluem lote e status do material, identificação do equipamento, estado da calibração, revisão da receita de processo, resultado medido e limite, ação do usuário ou do sistema, destinação de não conformidades, liberação final e identificação aplicável por lote, número de série ou UDI. Defina a propriedade, o acesso, a retenção, a recuperação, o backup e o controle de mudanças para que cada registro apoie uma decisão real. Teste a recuperação com um evento representativo antes da liberação; um registro que não pode ser encontrado não pode apoiar a contenção.
Referências e fontes
- FDA, Regulamento do Sistema de Gestão da Qualidade (QMSR)
- eCFR, 21 CFR Part 820, Regulamento do Sistema de Gestão da Qualidade
- FDA, Classifique seu dispositivo médico
- FDA, Noções básicas sobre UDI
- FDA, Processo de impressão 3D de dispositivos médicos
- ISO, ISO 13485, Dispositivos médicos
- FDA, Perguntas frequentes: QMSR
Principal conclusão
Uma produção de dispositivos médicos que possa ser defendida torna os requisitos, os limites do processo, as evidências, as exceções e as decisões de liberação rastreáveis à mesma definição controlada do produto.
POR QUE ESCREVEMOS
Sobre os insights de engenharia da ZEUEE
A ZEUEE compartilha guias técnicos baseados na experiência de projetos reais de automação. Desde 2005, projetamos e fabricamos equipamentos de automação não padronizados para montagem de conectores, produção de chicotes elétricos, linhas robotizadas, inspeção por visão de máquina e modernização de fábricas inteligentes.
Fundada em 2005
Base de produção de 20.000 m²
120+ especialistas
150+ patentes de P&D
Certificada ISO9001:2015
Perfil de contato
Empresa
ZEUEE
E-mail
trade@zeuee.com
Telefone
+86 755 2942 9358
Entre em contato com a ZEUEE
Em alta agora






