ติดต่อ Zeyu lntelligent Industrial Company

การผลิตอุปกรณ์การแพทย์: คู่มือการควบคุมปี 2026

ปรับปรุงเมื่อ สิงหาคม 2026
อุปกรณ์การแพทย์ คือผลิตภัณฑ์ที่มีวัตถุประสงค์ทางการแพทย์ตามคำจำกัดความและข้อกำหนดของตลาดที่เกี่ยวข้อง การผลิตอุปกรณ์การแพทย์ คือการแปลงวัตถุประสงค์การใช้งานและข้อกำหนดผลิตภัณฑ์ให้เป็นผลผลิตจากการผลิตที่ทำซ้ำได้ พร้อมบันทึกที่แสดงว่าสร้างอะไรขึ้น ควบคุมกระบวนการอย่างไร และใครเป็นผู้ยอมรับผลลัพธ์ งานนี้ครอบคลุมมากกว่าการประกอบ โดยมีทั้งบริบทการจัดประเภท การถ่ายทอดการออกแบบ การควบคุมซัพพลายเออร์ การทวนสอบ การตรวจสอบความถูกต้อง การตรวจสอบย้อนกลับ การอนุมัติให้ผ่านไปยังกระบวนการถัดไป และการควบคุมการเปลี่ยนแปลง ซึ่งล้วนกำหนดรูปแบบระบบการผลิต
คู่มือนี้จัดทำขึ้นสำหรับทีมวิศวกรรม คุณภาพ ปฏิบัติการ และจัดซื้อที่วางแผนพัฒนาอุปกรณ์การแพทย์ใหม่หรือปรับปรุงกระบวนการที่มีอยู่ อธิบายกรอบการควบคุมที่เน้นสหรัฐฯ และเชื่อมโยงไปยังแหล่งข้อมูลปัจจุบันของ FDA และ ISO เนื้อหาให้ข้อมูลด้านการผลิตเพื่อการศึกษา ไม่ใช่คำแนะนำทางกฎหมายหรือกฎระเบียบ ต้องยืนยันการจัดประเภทผลิตภัณฑ์ ข้อกำหนดของตลาด และการบังคับใช้กับอุปกรณ์และผู้ผลิตแต่ละรายโดยเฉพาะ
คำตอบโดยตรง
ความพร้อมของสายการผลิตไม่ได้วัดจากความเร็วในการประกอบ แต่เกิดขึ้นเมื่อข้อกำหนดผลิตภัณฑ์ วิธีการยอมรับผล ขีดจำกัดกระบวนการ การตรวจสอบย้อนกลับ การควบคุมการเปลี่ยนแปลง และอำนาจอนุมัติให้ผ่านไปยังกระบวนการถัดไป เชื่อมโยงกันเป็นระบบหลักฐานเดียว
ผู้อ่านที่กำลังมองหารูปแบบเครื่องจักรมากกว่าหลักการควบคุมในคู่มือนี้ สามารถดูโซลูชันระบบอัตโนมัติสำหรับการประกอบอุปกรณ์การแพทย์ของ ZEUEEได้ การแยกการตัดสินใจเชิงพาณิชย์ไว้ในหน้าโซลูชันจะช่วยไม่ให้คู่มือนี้แย่งความสนใจจากผู้ที่กำลังค้นหาโซลูชันเดียวกัน
อะไรคืออุปกรณ์การแพทย์ และเหตุใดการจัดประเภทจึงสำคัญ?
วัตถุประสงค์การใช้งาน ไม่ใช่รูปลักษณ์ เป็นตัวกำหนดว่าอุปกรณ์นั้นเป็นอุปกรณ์การแพทย์หรือไม่ อุปกรณ์วินิจฉัย เครื่องมือผ่าตัด ผลิตภัณฑ์ตรวจวินิจฉัยภายนอกร่างกาย ซอฟต์แวร์ในฐานะอุปกรณ์การแพทย์ และอุปกรณ์ฝังในร่างกาย ล้วนอยู่ภายใต้กฎระเบียบของอุปกรณ์ได้ แต่หลักฐานด้านการผลิตอาจแตกต่างกันมาก การจัดประเภทช่วยกำหนดกรอบการควบคุม แต่ยังต้องวิเคราะห์ผลิตภัณฑ์แต่ละรายการโดยเฉพาะ
การเปลี่ยนวัตถุประสงค์การใช้งานมีความสำคัญ เพราะฮาร์ดแวร์เดียวกันอาจอยู่ภายใต้กฎระเบียบต่างกันเมื่อเปลี่ยนวัตถุประสงค์ ตลอดทั้งอุตสาหกรรมอุปกรณ์การแพทย์ ทีมงานพบอุปกรณ์การแพทย์หลากหลายประเภท ตั้งแต่อุปกรณ์วินิจฉัยแบบไม่รุกล้ำไปจนถึงอุปกรณ์การแพทย์ความเสี่ยงสูง การออกแบบและการผลิตมีผลต่อการดูแลผู้ป่วย แต่บันทึกการผลิตเพียงอย่างเดียวไม่อาจแสดงได้ว่าผลิตภัณฑ์ปลอดภัยและมีประสิทธิภาพ
FDA จัดอุปกรณ์ในสหรัฐฯ เป็น Class I, II หรือ III ตามระดับการควบคุมที่จำเป็นเพื่อให้มั่นใจได้อย่างสมเหตุสมผลในเรื่องความปลอดภัยและประสิทธิภาพ คู่มือการจัดประเภทฉบับปัจจุบันระบุว่า หน่วยงานได้จัดประเภทอุปกรณ์ทั่วไปประมาณ 1,700 ประเภทใน 16 กลุ่มเฉพาะทางการแพทย์แล้ว อย่างไรก็ตาม ยังต้องตรวจสอบรหัสผลิตภัณฑ์ วัตถุประสงค์การใช้งาน ข้อบ่งใช้ และกฎระเบียบที่ใช้บังคับ รายชื่อตัวอย่างอุปกรณ์ Class II หรือ Class III ไม่สามารถใช้จัดประเภทผลิตภัณฑ์ใหม่ได้
| บริบท | ประเด็นด้านการผลิต | สิ่งที่ฉลากไม่ได้เป็นตัวตัดสิน |
|---|---|---|
| อุปกรณ์ Class I | ต้องใช้การควบคุมทั่วไปและข้อกำหนดเฉพาะผลิตภัณฑ์ใดบ้าง? | อุปกรณ์ความเสี่ยงต่ำทุกชนิดได้รับการยกเว้นจากข้อกำหนดทุกข้อ |
| อุปกรณ์ Class II | การควบคุมพิเศษและหลักฐานด้านสมรรถนะใดบ้างที่มีผลต่อการผลิต? | ใช้แผนการตรวจสอบหรือการตรวจสอบความถูกต้องแบบเดียวกับทุกกรณี |
| อุปกรณ์ Class III | ผลผลิตที่มีความเสี่ยงสูงกว่าและข้อผูกพันในการยื่นเอกสารกำกับกระบวนการอย่างไร? | อุปกรณ์ฝังในร่างกายทุกชนิดใช้กระบวนการเดียวกัน |
| ผลิตภัณฑ์อุปกรณ์การแพทย์สำหรับการตรวจวินิจฉัยภายนอกร่างกาย | ส่วนต่อประสานของน้ำยา ตัวอย่าง ซอฟต์แวร์ และเครื่องมือใดบ้างที่สำคัญ? | เส้นทางการวางจำหน่ายผลิตภัณฑ์ในตลาด |
| อุปกรณ์การแพทย์แบบใช้ครั้งเดียว | วัสดุ ความสะอาด บรรจุภัณฑ์ และการควบคุมล็อตเชื่อมโยงกันอย่างไร? | ความปลอดเชื้อหรืออายุการเก็บรักษาที่อนุมานจากหลักฐานการประกอบเพียงอย่างเดียว |
| อุปกรณ์แบบไม่รุกล้ำ | หน้าสัมผัส การวัด หรือผลลัพธ์ทางกลใดบ้างที่สำคัญ? | ความเสี่ยงต่ำเสมอ |
| ซอฟต์แวร์ในฐานะอุปกรณ์การแพทย์ | ควบคุมเวอร์ชันซอฟต์แวร์ การกำหนดค่า และไฟล์ไบนารีที่อนุมัติให้ใช้งานอย่างไร? | ข้อกำหนดด้านสายการประกอบทางกายภาพ |
| ระบบผสมผสานหรือระบบเชื่อมต่อระหว่างกัน | ส่วนต่อประสานและการควบคุมส่วนประกอบใดบ้างที่เกี่ยวข้องข้ามขอบเขตขององค์กร? | หน่วยงานหรือข้อกำหนดใดควบคุมทุกส่วน |
| อุปกรณ์เสริมและส่วนประกอบ | ต้องพิจารณาบทบาท การติดฉลาก และความสัมพันธ์กับอุปกรณ์สำเร็จรูปอย่างไร? | ถือว่าเป็นผู้ผลิตอุปกรณ์สำเร็จรูปโดยอัตโนมัติ |
ตารางนี้ใช้เพื่อให้เข้าใจภาพรวม ไม่ใช่เครื่องมือจัดประเภท ในสหรัฐฯ อุปกรณ์การแพทย์ 3 ประเภทเป็นเพียงส่วนหนึ่งของกรอบการกำกับดูแล ส่วนตลาดอื่นใช้กฎที่ต่างกัน สำหรับการวางแผนสถานประกอบการ ให้ใช้เครื่องมือเลือกประเภทคลีนรูมสำหรับอุปกรณ์การแพทย์ของ ZEUEEเพื่อช่วยตั้งคำถาม จากนั้นให้ทีมคุณภาพและกฎระเบียบที่รับผิดชอบเป็นผู้กำหนดข้อกำหนดด้านสภาพแวดล้อมที่แท้จริง
การส่งต่องานจากการออกแบบสู่การผลิต 6 ด่าน
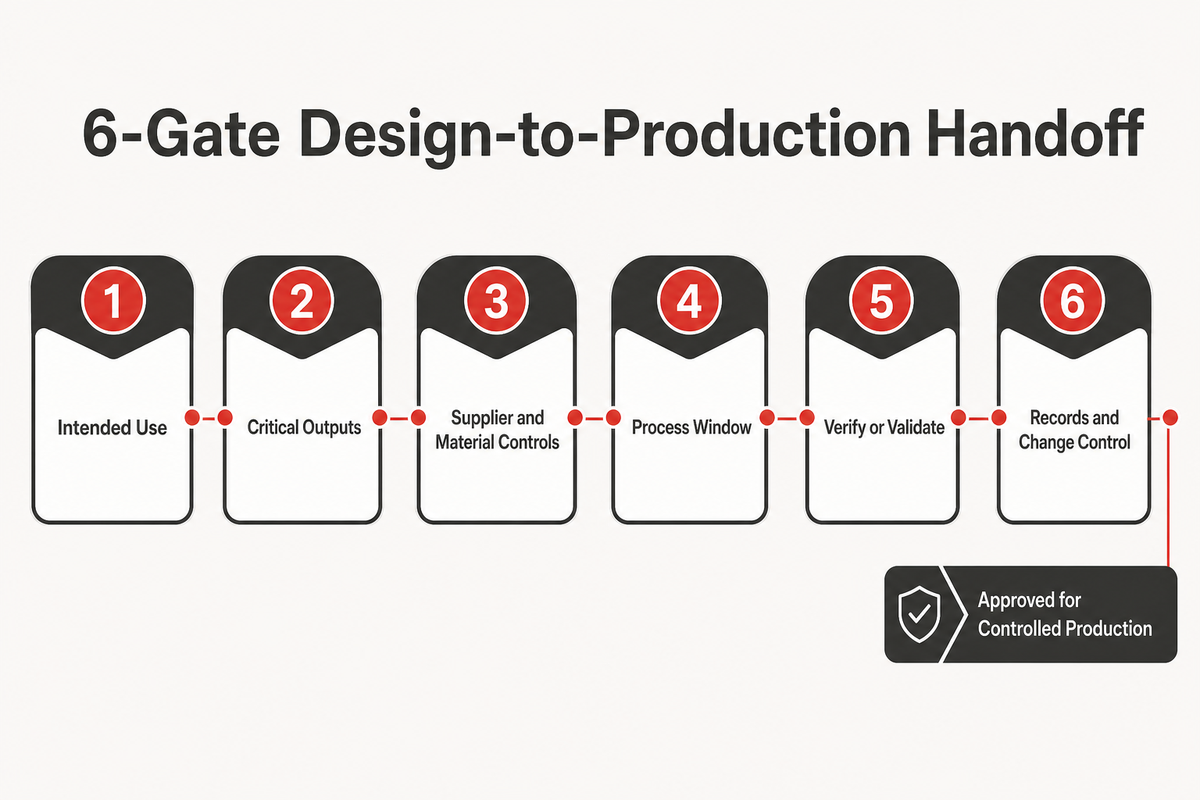
การส่งต่องานจากการออกแบบสู่การผลิต 6 ด่าน แปลงการถ่ายทอดการออกแบบให้เป็นคำถามด้านหลักฐาน 6 ข้อ แต่ละด่านจะเสร็จสมบูรณ์เมื่อเห็นข้อมูลนำเข้า ผู้รับผิดชอบ หลักเกณฑ์การยอมรับ และข้อยกเว้นที่ยังไม่ได้แก้ไขอย่างชัดเจน วิธีนี้ช่วยป้องกันไม่ให้ฝ่ายผลิตได้รับเพียงแบบทางวิศวกรรม โดยขาดเหตุผลประกอบ ขีดจำกัด และบันทึกที่จำเป็นต่อการควบคุมกระบวนการ
- กำหนดขอบเขตวัตถุประสงค์การใช้งานให้ชัดเจน — ระบุผลิตภัณฑ์ที่อนุมัติแล้ว รุ่นย่อย ตลาด การติดฉลาก ส่วนต่อประสาน และสมมติฐานเกี่ยวกับการจัดประเภทอุปกรณ์
- แปลงข้อกำหนดเป็นผลลัพธ์ที่สำคัญ — เชื่อมโยงแบบทางวิศวกรรมและข้อกำหนดเข้ากับคุณลักษณะที่มีผลต่อการทำงาน อัตลักษณ์ ความสะอาด บรรจุภัณฑ์ หรือความปลอดภัยของอุปกรณ์
- ควบคุมซัพพลายเออร์และวัสดุ — กำหนดแหล่งจัดซื้อที่ได้รับอนุมัติ หลักฐานขาเข้า การระบุสถานะ การทดแทนวัสดุ และการยกระดับปัญหาเมื่อพบความแปรปรวน
- กำหนดช่วงการทำงานของกระบวนการ — ระบุสถานะเครื่องจักร พารามิเตอร์ อุปกรณ์จับยึด ชุดค่าพารามิเตอร์การผลิต ปัจจัยด้านสภาพแวดล้อม และการตัดสินใจของผู้ปฏิบัติงานที่อาจทำให้ผลลัพธ์เปลี่ยนแปลง
- เลือกการทวนสอบหรือการตรวจสอบความถูกต้อง — ตัดสินใจว่าผลลัพธ์ใดตรวจสอบได้ครบถ้วน และผลลัพธ์จากกระบวนการใดต้องใช้หลักฐานที่จัดทำไว้ล่วงหน้า เนื่องจากการตรวจสอบภายหลังไม่เพียงพอ
- เชื่อมโยงบันทึกกับการควบคุมการเปลี่ยนแปลง — เชื่อมโยงการแก้ไข การเข้าถึง การสอบเทียบ ความไม่เป็นไปตามข้อกำหนด การอนุมัติให้ผ่านไปยังกระบวนการถัดไป และหลักฐานที่เก็บรักษาไว้ก่อนเริ่มการผลิตตามปกติ
ด่านเหล่านี้ไม่ขึ้นกับประเภทเครื่องจักร ใช้ได้ไม่ว่าผู้ผลิตอุปกรณ์การแพทย์จะใช้สถานีงานแบบแมนนวล อุปกรณ์จับยึดกึ่งอัตโนมัติ เครื่องมือวินิจฉัยที่โหลดซอฟต์แวร์ หรือการประกอบอัตโนมัติเต็มรูปแบบ ด่านเหล่านี้ยังช่วยให้เห็นความไม่แน่นอนด้วย เช่น ส่วนต่อประสานของวัสดุหรือวิธีการยอมรับผลที่ยังไม่ได้ข้อยุติถือเป็นเงื่อนไขให้หยุด ไม่ใช่เหตุผลในการขอเครื่องจักรที่เร็วขึ้น
ควรทำ
- กำหนดผู้รับผิดชอบในแต่ละด่าน
- บันทึกสมมติฐานและข้อเบี่ยงเบนที่ยังค้างอยู่
- ทำให้วิธีการยอมรับผลตรวจสอบย้อนกลับไปยังข้อกำหนดที่อนุมัติแล้วได้
ไม่ควรทำ
- ถือว่าแบบทางวิศวกรรมที่ลงนามแล้วหมายถึงการถ่ายทอดการออกแบบเสร็จสมบูรณ์
- ใช้ขีดความสามารถของเครื่องจักรเพื่อกำหนดค่าความคลาดเคลื่อนของผลิตภัณฑ์ขึ้นเอง
- เริ่มการตรวจสอบความถูกต้องก่อนที่ข้อกำหนดของกระบวนการจะมีเสถียรภาพ
QMSR เปลี่ยนแปลงอะไรบ้างในปี 2026?
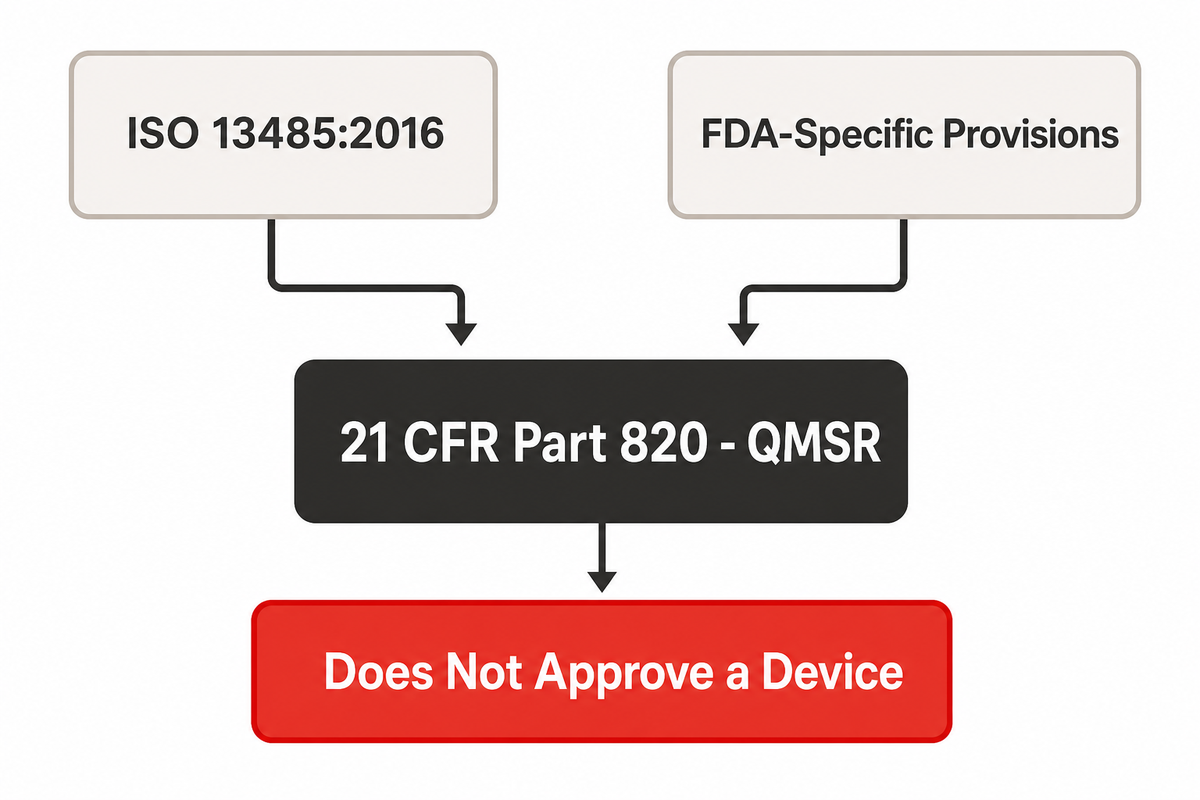
ข้อกำหนดระบบการจัดการคุณภาพของ FDA มีผลบังคับใช้เมื่อ2 กุมภาพันธ์ 2026 QMSR นำ ISO 13485:2016 มาใช้อ้างอิงใน 21 CFR Part 820 และเพิ่มข้อกำหนดเฉพาะของ FDA การเปลี่ยนแปลงนี้ปรับกรอบกฎระเบียบและแนวทางการตรวจประเมิน แต่ไม่ได้อนุมัติผลิตภัณฑ์การแพทย์ ยกเลิกข้อกำหนดอื่นที่เกี่ยวข้อง หรือทำให้ใบรับรองกลายเป็นการยอมรับผลิตภัณฑ์
หน้า QMSRฉบับปัจจุบันของ FDA ระบุวันที่มีผลบังคับใช้และอธิบายการปรับให้สอดคล้องกัน 21 CFR Part 820ฉบับปัจจุบันคือข้อความกฎหมายที่ใช้บังคับ FDA ยังระบุโปรแกรมการตรวจประเมินปัจจุบัน และแจ้งว่าได้ยุติแนวทาง QSIT แบบเดิมแล้ว ทีมงานควรปรับปรุงขั้นตอน เกณฑ์การตรวจประเมิน การฝึกอบรม และแหล่งอ้างอิงที่ยังกล่าวถึงข้อกำหนด QS ฉบับก่อนราวกับว่ายังมีผลใช้อยู่
ขอบเขตการบังคับใช้ก็สำคัญเช่นกัน Part 820 ครอบคลุมผู้ผลิตอุปกรณ์การแพทย์สำเร็จรูป ส่วนการปฏิบัติต่อส่วนประกอบ บริการ และบทบาทอื่นขึ้นอยู่กับข้อเท็จจริงและข้อกำหนดที่เกี่ยวข้อง ภาพรวม ISO 13485อย่างเป็นทางการของ ISO อธิบายรูปแบบการจัดการคุณภาพตลอดวงจรชีวิต ซึ่งครอบคลุมความเสี่ยง การควบคุมซัพพลายเออร์ การทวนสอบ การตรวจสอบความถูกต้อง การถ่ายทอด และข้อเสนอแนะ อย่างไรก็ตาม เอกสารทั้งสองฉบับไม่ได้ใช้แทนแนวทางเฉพาะผลิตภัณฑ์ ข้อผูกพันในการยื่นเอกสาร หรือกฎของตลาดอื่น
ระหว่างการพัฒนาอุปกรณ์การแพทย์ ข้อกำหนดของ FDA อาจเข้ามาเป็นส่วนหนึ่งของแผนการผลิตผ่านการจัดประเภท การควบคุมพิเศษ แนวทาง ข้อผูกพันในการยื่นเอกสาร หรือ Part 820 ให้ตรวจสอบย้อนกลับข้อกำหนดแต่ละข้อไปยังผลลัพธ์ของผลิตภัณฑ์หรือกระบวนการที่ควบคุมแล้ว แทนการคัดลอกลงในรายการตรวจสอบทั่วไป
ขอบเขตกฎระเบียบ: การปรับกรอบระบบคุณภาพให้สอดคล้องกันไม่ได้หมายความว่ากฎผลิตภัณฑ์ของแต่ละตลาดเหมือนกัน ต้องยืนยันอุปกรณ์ บทบาท เขตอำนาจศาล และข้อความกฎระเบียบปัจจุบันก่อนกำหนดข้อกำหนดการผลิต
การทวนสอบหรือการตรวจสอบความถูกต้อง? ใช้การทดสอบความสามารถในการตรวจสอบ 9 แถว
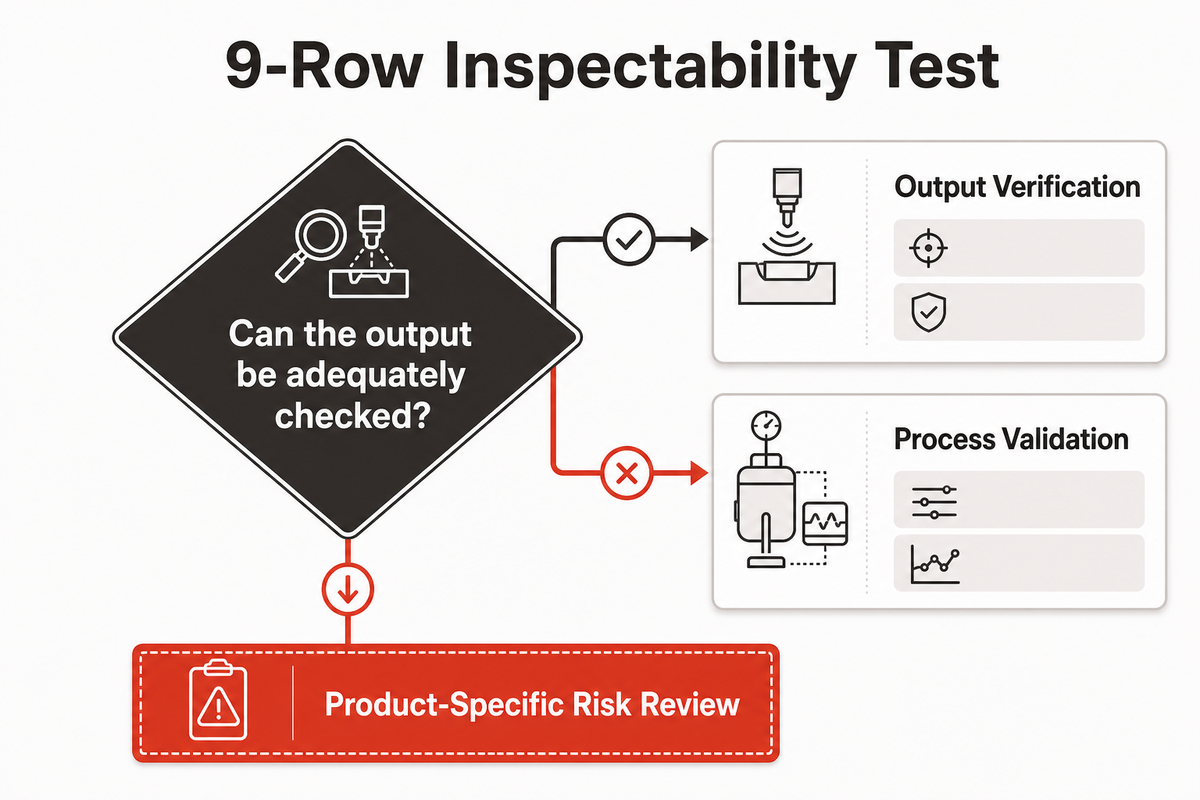
การทวนสอบถามว่าผลลัพธ์เป็นไปตามข้อกำหนดที่ระบุไว้หรือไม่ ส่วนการตรวจสอบความถูกต้องของกระบวนการจัดทำหลักฐานสำหรับผลลัพธ์จากกระบวนการที่ไม่สามารถทวนสอบได้ครบถ้วนในภายหลัง ความสามารถในการตรวจสอบคือปัจจัยที่ใช้ตัดสินในทางปฏิบัติว่า สามารถวัดคุณลักษณะภายหลังได้ครอบคลุมเพียงพอ และไม่ทำลายผลลัพธ์ที่จะอนุมัติหรือไม่ หากทำไม่ได้ การควบคุมกระบวนการและการตรวจสอบความถูกต้องต้องรับภาระในการสร้างความมั่นใจมากขึ้น
FDA อธิบายหลักการนี้ในหน้าเกี่ยวกับกระบวนการผลิตอุปกรณ์การแพทย์ด้วยการพิมพ์แบบเติมเนื้อวัสดุ คุณลักษณะบางอย่างทวนสอบได้ ขณะที่การตรวจสอบแบบทำลายหรือทำได้ยากในทางปฏิบัติอาจทำให้ต้องตรวจสอบความถูกต้องก่อนเริ่มการผลิต ให้นำหลักการนี้ไปใช้ผ่านกระบวนการจัดการความเสี่ยงและระบบคุณภาพที่จำเพาะต่อผลิตภัณฑ์ แทนการนำตารางนี้ไปใช้เป็นระเบียบปฏิบัติโดยตรง
| ประเภทคุณลักษณะ | ตรวจสอบผลลัพธ์ทุกชิ้นที่อนุมัติได้อย่างเพียงพอหรือไม่? | หลักฐานที่ควรเน้น | ข้อจำกัดสำคัญ |
|---|---|---|---|
| อัตลักษณ์และทิศทางการวางชิ้นส่วน | มักตรวจสอบได้ หากใช้ระบบตรวจจับและตรรกะคัดทิ้งที่ผ่านการตรวจสอบความถูกต้อง | การทวนสอบผลลัพธ์ร่วมกับการรับรองคุณสมบัติเครื่องจักร | ขีดความสามารถในการตรวจจับต้องครอบคลุมข้อบกพร่องที่เกิดขึ้นจริง |
| ขนาดที่เข้าถึงได้ | มักตรวจสอบได้ หากวิธีการเหมาะสม | หลักฐานของระบบการวัดและบันทึกการตรวจสอบ | การสุ่มตัวอย่างอาจพิสูจน์ไม่ได้ว่าทุกชิ้นผ่านเกณฑ์ |
| ความแข็งแรงของจุดยึดหรือรอยเชื่อมที่ซ่อนอยู่ | โดยทั่วไปตรวจสอบไม่ได้หากไม่ทดสอบแบบทำลาย | ช่วงการทำงานของกระบวนการที่ผ่านการตรวจสอบความถูกต้อง พร้อมพารามิเตอร์ที่ติดตาม | ภาพพื้นผิวอาจพิสูจน์ความแข็งแรงภายในไม่ได้ |
| ความสมบูรณ์ของรอยซีล | ขึ้นอยู่กับวิธีการและการออกแบบบรรจุภัณฑ์ | การตรวจสอบความถูกต้องของวิธีการและกระบวนการ พร้อมการสุ่มตัวอย่างที่กำหนดไว้ | การทดสอบเพียงครั้งเดียวอาจครอบคลุมรูปแบบความล้มเหลวไม่ครบทุกแบบ |
| การโหลดซอฟต์แวร์หรือชุดค่าพารามิเตอร์การผลิต | มักตรวจสอบได้ด้วยค่า checksum เวอร์ชัน และหลักฐานการทำงาน | การควบคุมการกำหนดค่าและบันทึกการโหลดที่ผ่านการทวนสอบ | เวอร์ชันที่ถูกต้องไม่ได้พิสูจน์ว่าทุกฟังก์ชันทำงานได้ |
| ผลด้านอนุภาคหรือความสะอาด | แทบไม่ตรวจสอบทุกชิ้น | การควบคุมสภาพแวดล้อมและกระบวนการโดยใช้วิธีการที่ผ่านเกณฑ์ที่กำหนด | ประเภทของสถานประกอบการเพียงอย่างเดียวไม่ได้พิสูจน์ความสะอาดของผลิตภัณฑ์ |
| เนื้อหาและความชัดเจนในการอ่านฉลาก | มักตรวจสอบได้ด้วยการตรวจสอบด้วยแมชชีนวิชันที่ควบคุมแล้ว | การควบคุมข้อมูลหลัก ชุดชิ้นงานท้าทายสำหรับการตรวจสอบ และบันทึกการคัดทิ้ง | ข้อความที่อ่านได้อาจไม่ใช่ข้อความที่อนุมัติให้ใช้ |
| การกำหนดค่าบรรจุภัณฑ์ | ตรวจสอบได้บางส่วน ขึ้นอยู่กับส่วนต่อประสานที่ซ่อนอยู่ | ส่วนประกอบที่ผ่านการทวนสอบ การตรวจสอบการประกอบ และกระบวนการบรรจุภัณฑ์ที่ผ่านเกณฑ์ที่กำหนด | รูปลักษณ์ไม่ได้ยืนยันอายุการเก็บรักษา |
| ผลการทำให้ปราศจากเชื้อ | ตรวจสอบไม่ได้ด้วยการตรวจสอบขั้นสุดท้ายตามปกติเพียงอย่างเดียว | กระบวนการที่ผ่านการตรวจสอบความถูกต้อง โหลดที่ควบคุมแล้ว และหลักฐานการอนุมัติที่กำหนด | บันทึกการประกอบไม่ได้พิสูจน์ความปลอดเชื้อ |
การใช้หลายกลยุทธ์ร่วมกันเป็นเรื่องปกติ ระบบแมชชีนวิชันอาจทวนสอบการมีอยู่และทิศทางของชิ้นส่วน ขณะที่การตรวจสอบความถูกต้องครอบคลุมกระบวนการเชื่อมต่อที่ซ่อนอยู่ การทดสอบการทำงานอาจยืนยันผลลัพธ์หนึ่งด้าน ส่วนการควบคุมซัพพลายเออร์และการสอบเทียบช่วยปกป้องข้อมูลนำเข้า หน้าระบบตรวจสอบด้วยแมชชีนวิชันเพื่อทวนสอบการผลิตของ ZEUEEอธิบายประเภทเครื่องจักร ส่วนกลยุทธ์การตรวจสอบความถูกต้องยังคงเป็นความรับผิดชอบของผู้ผลิต
การตรวจสอบย้อนกลับควรทำงานอย่างไรโดยไม่สร้างภาพว่ามีข้อมูลมากมาย?
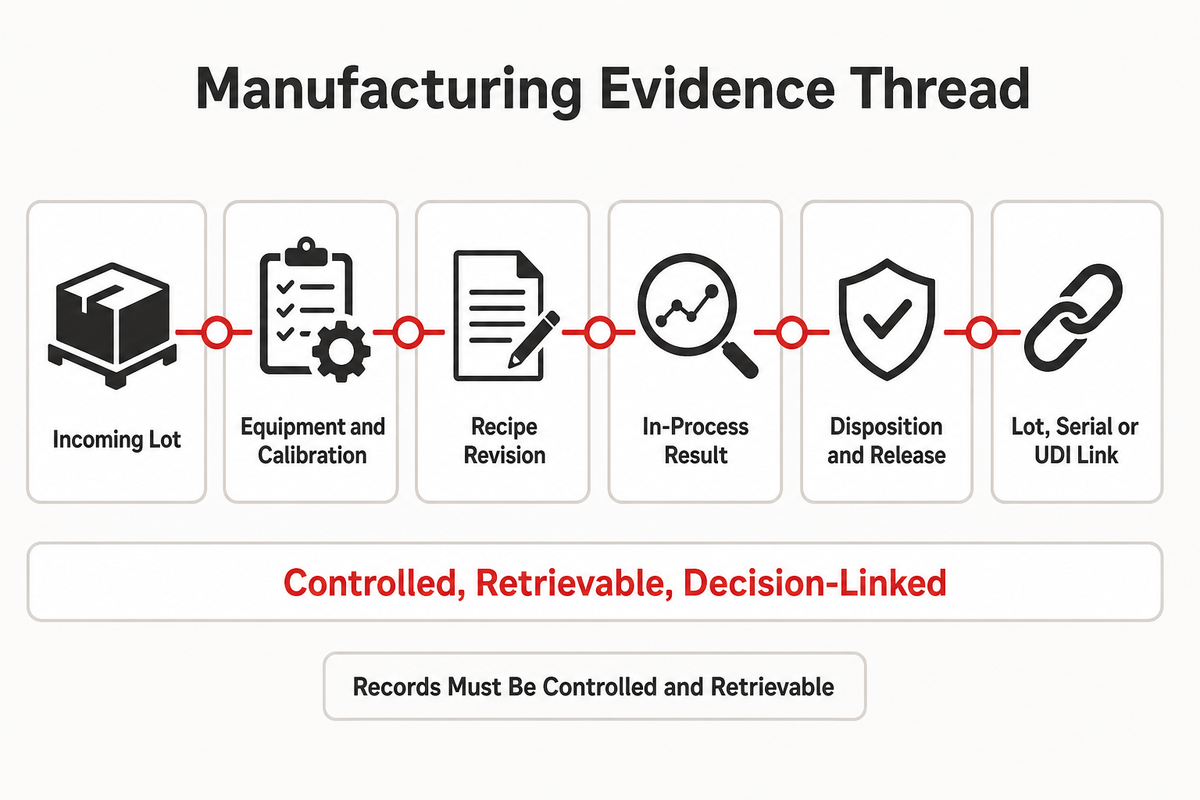
การตรวจสอบย้อนกลับที่มีประสิทธิภาพสร้างเครือข่ายหลักฐานตั้งแต่วัตถุดิบขาเข้าจนถึงผลิตภัณฑ์ที่อนุมัติแล้ว แต่ละบันทึกควรระบุวัตถุที่ควบคุม จุดตัดสินใจ ผู้รับผิดชอบ และบริบทของการแก้ไขหรือเวลา การสะสมค่าที่อ่านได้หลายพันรายการโดยไม่มีสถานะ ขีดจำกัด หรือกฎการค้นคืนที่ชัดเจน ทำให้มีข้อมูลมากขึ้น แต่ไม่ได้เพิ่มความมั่นใจ
| ประเภทหลักฐาน | บันทึกควรตอบคำถาม | การควบคุมที่จำเป็น | ผลเสียหากขาดข้อมูล |
|---|---|---|---|
| ล็อตขาเข้า | วัสดุที่ได้รับอนุมัติรายการใดเข้าสู่กระบวนการ? | หลักฐานซัพพลายเออร์ ล็อต สถานะ และการรับเข้า | ไม่สามารถระบุขอบเขตผลิตภัณฑ์ที่ได้รับผลกระทบได้อย่างน่าเชื่อถือ |
| สถานะวัสดุ | วัสดุได้รับการยอมรับ กักไว้ หรือปฏิเสธขณะนำไปใช้? | การควบคุมสถานะด้วยระบบอิเล็กทรอนิกส์หรือทางกายภาพ | วัสดุที่ยังไม่ได้อนุมัติอาจเข้าสู่การผลิต |
| อัตลักษณ์ของอุปกรณ์ | ใช้เครื่องจักร สถานีงาน อุปกรณ์จับยึด หรือเครื่องมือรายการใด? | อัตลักษณ์เฉพาะและสถานะที่ได้รับอนุมัติ | ไม่สามารถเชื่อมโยงเหตุการณ์กับประวัติอุปกรณ์ได้ |
| สถานะการสอบเทียบหรือการบำรุงรักษา | ทรัพยากรนั้นอยู่ในสถานะที่ได้รับอนุมัติหรือไม่? | วันครบกำหนด สถานะ ข้อยกเว้น และการทบทวนผลกระทบ | ความเชื่อมั่นในการวัดยังไม่ชัดเจน |
| การแก้ไขชุดค่าพารามิเตอร์การผลิต | ใช้พารามิเตอร์และเวอร์ชันซอฟต์แวร์ที่อนุมัติรายการใด? | การเข้าถึง การอนุมัติ checksum และประวัติการแก้ไข | ไม่สามารถเชื่อมโยงผลลัพธ์กับกระบวนการที่ตั้งใจใช้ได้ |
| ผลระหว่างกระบวนการ | วัดค่าอะไรและเทียบกับขีดจำกัดใด? | หน่วย วิธีการ ขีดจำกัด เวลา และการตัดสินผล | มีตัวเลขแต่ไม่รู้ความหมาย |
| การตัดสินผลกรณีไม่เป็นไปตามข้อกำหนด | เหตุใดชิ้นงานที่ไม่ผ่านหรือมีข้อสงสัยจึงถูกส่งต่อหรือหยุดไว้? | การแยกชิ้นงาน การอนุมัติ เหตุผล และการเชื่อมโยงข้อมูล | ชิ้นงานที่ถูกปฏิเสธอาจปะปนกับผลผลิตที่ยอมรับแล้ว |
| การอนุมัติขั้นสุดท้าย | ใครยืนยันว่าหลักฐานที่กำหนดครบถ้วนแล้ว? | ผู้มีอำนาจอนุมัติและการทบทวนข้อยกเว้น | เข้าใจผิดว่าการผลิตเสร็จแล้วเท่ากับได้รับการยอมรับ |
| การเชื่อมโยง UDI หมายเลขประจำเครื่อง หรือล็อต | ประวัติการผลิตใดสัมพันธ์กับอัตลักษณ์ของผลิตภัณฑ์ที่จัดจำหน่าย? | กฎเกี่ยวกับอัตลักษณ์ที่เกี่ยวข้องและข้อมูลหลักที่ควบคุมแล้ว | ไม่สามารถระบุขอบเขตปัญหาที่พบภาคสนามได้อย่างมีประสิทธิภาพ |
หน้า UDI Basicsของ FDA อธิบายว่าระบบนี้มีจุดประสงค์เพื่อระบุอุปกรณ์ระหว่างการจัดจำหน่ายและการใช้งาน ไม่ได้หมายความว่าส่วนประกอบหรือเหตุการณ์ในการผลิตทุกรายการต้องมี UDI ทีมงานที่รับผิดชอบยังต้องเป็นผู้พิจารณาการบังคับใช้ ขณะที่ระบบการผลิตต้องเก็บรักษาการเชื่อมโยงกับล็อต หมายเลขประจำเครื่อง หรือข้อมูลอื่นที่จำเป็นสำหรับบันทึกที่ควบคุมแล้วและการเรียกคืนอุปกรณ์การแพทย์
ดูรายละเอียดเพิ่มเติมเกี่ยวกับการเปลี่ยนผลการตรวจสอบให้เป็นการตัดสินใจที่ควบคุมแล้วได้ที่คู่มือหลักฐานระบบตรวจสอบด้วยแมชชีนวิชันของ ZEUEEและคู่มืออุปกรณ์ทดสอบอัตโนมัติ
กระบวนการอุปกรณ์การแพทย์พร้อมสำหรับระบบอัตโนมัติเมื่อใด?
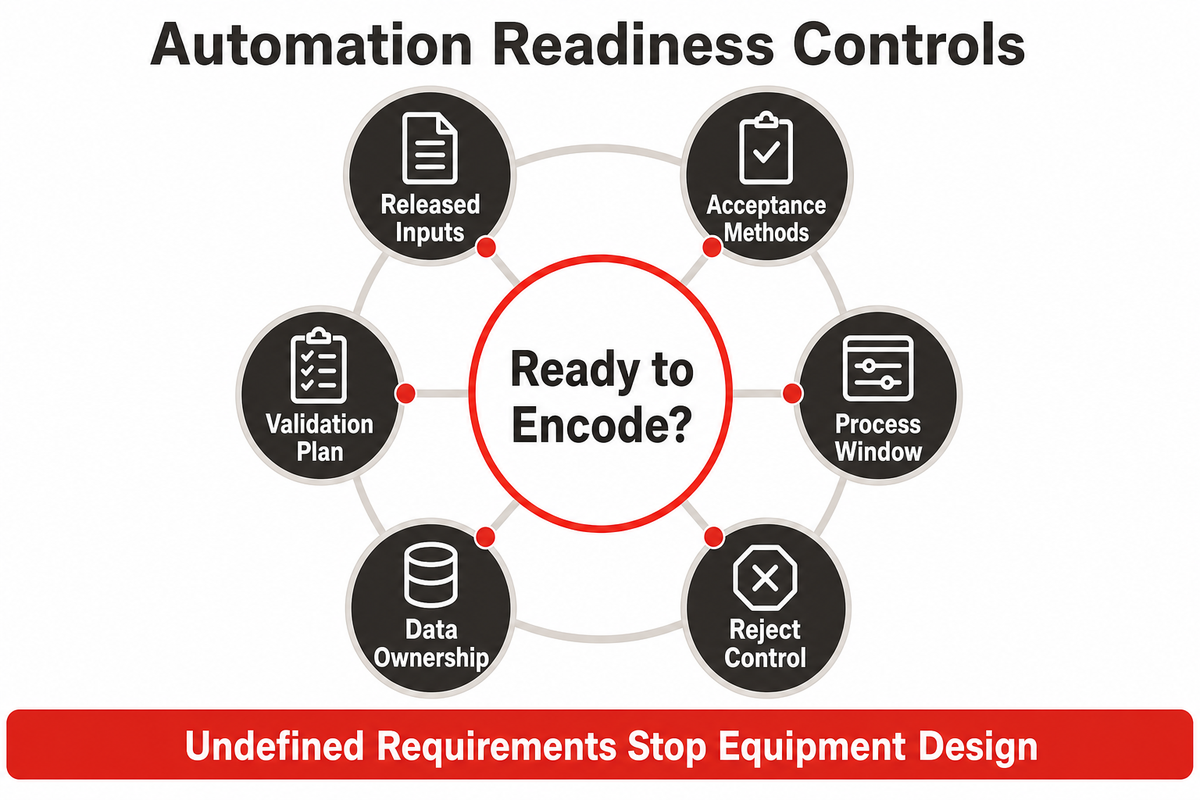
ความพร้อมสำหรับระบบอัตโนมัติเริ่มต้นเมื่อข้อมูลนำเข้า ผลลัพธ์ ขีดจำกัด ข้อยกเว้น และกฎการบันทึกมีเสถียรภาพมากพอที่จะกำหนดเป็นระบบได้ ระบบอัตโนมัติช่วยเพิ่มความสม่ำเสมอและการบันทึกข้อมูลได้ แต่ไม่สามารถกำหนดข้อกำหนดผลิตภัณฑ์ แก้ไขวิธีการยอมรับผลที่ไม่ชัดเจน หรือทำให้กระบวนการเป็นไปตามข้อกำหนดได้ด้วยตัวเอง
ก่อนเริ่มออกแบบเครื่องจักร ให้ยืนยันเงื่อนไขต่อไปนี้:
- ข้อมูลนำเข้าที่อนุมัติแล้ว: ผู้รับผิดชอบและการควบคุมการแก้ไขต้องครอบคลุมรุ่นย่อยของผลิตภัณฑ์ แบบทางวิศวกรรม รายการวัสดุ วัตถุดิบที่อนุมัติ และข้อกำหนดของส่วนต่อประสาน
- วิธีการยอมรับผล: คุณลักษณะสำคัญแต่ละรายการมีวิธีการ ขีดจำกัด ความครอบคลุมแบบสุ่มตัวอย่างหรือรายชิ้น และการตัดสินผลขั้นสุดท้ายที่เหมาะสม
- ช่วงการทำงานของกระบวนการ: พารามิเตอร์การเชื่อม การจ่ายวัสดุ การจัดการ การโหลดซอฟต์แวร์ หรือการทดสอบ มีช่วงการทำงานที่อ้างอิงหลักฐาน
- การควบคุมชิ้นงานที่ไม่ผ่าน: การตรวจจับ การแยกชิ้นงาน การแก้ไขงาน การข้ามการควบคุม และโหมดกู้คืน ต้องไม่ทำให้วัสดุที่มีข้อสงสัยกลับเข้าสู่กระบวนการของชิ้นงานที่ยอมรับแล้วโดยไม่มีการควบคุม
- ผู้รับผิดชอบข้อมูล: ผู้ใช้สามารถระบุบันทึกที่เป็นทางการ ทราบระยะเวลาการเก็บรักษา และทราบวิธีควบคุมการแก้ไข การประทับเวลา และการเข้าถึง
- แผนการตรวจสอบความถูกต้อง: กำหนดความรับผิดชอบ ข้อกำหนดเบื้องต้น เงื่อนไขท้าทาย ข้อเบี่ยงเบน เกณฑ์การยอมรับ และเงื่อนไขเริ่มตรวจสอบความถูกต้องซ้ำก่อนดำเนินการ
ทีมที่กำลังพิจารณาระบบเครื่องจักรสามารถเปรียบเทียบการควบคุมเหล่านี้กับขีดความสามารถของเครื่องประกอบอัตโนมัติแบบสั่งทำของ ZEUEEและคู่มือวางแผนเครื่องจักรประกอบอัตโนมัติ หน้าเหล่านั้นกล่าวถึงการออกแบบระบบ ส่วนบทความนี้ยังคงเป็นกรอบการควบคุมคุณภาพ
ความล้มเหลวด้านการควบคุมที่พบบ่อยที่สุดมีอะไรบ้าง?
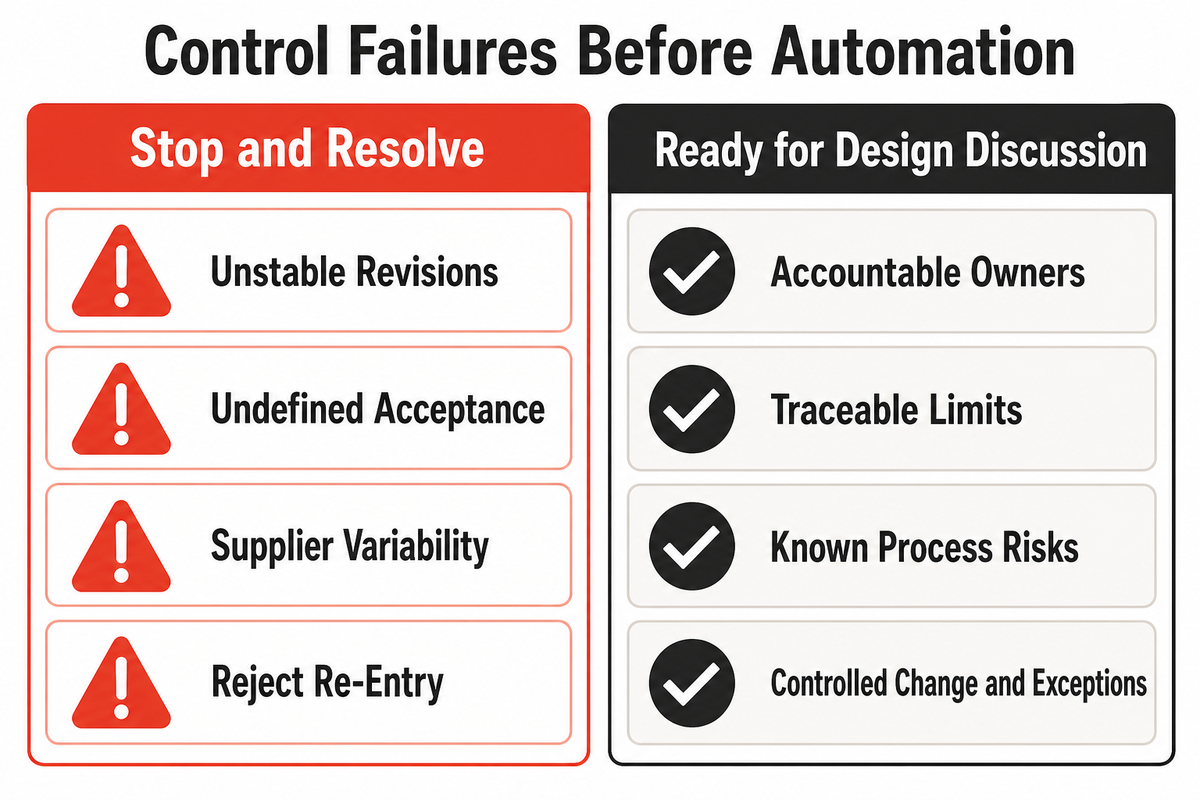
ความล้มเหลวที่สร้างความเสียหายมากที่สุดมักเกิดขึ้นก่อนการยอมรับเครื่องจักรที่โรงงาน โดยเกิดเมื่อโครงการบันทึกสมมติฐานราวกับเป็นข้อกำหนดที่อนุมัติแล้ว แม้เครื่องจักรจะทำงานได้ แต่ชุดหลักฐานอาจไม่แสดงว่าผลลัพธ์เป็นผลิตภัณฑ์ตามที่ตั้งใจไว้หรือมีการควบคุมข้อยกเว้นอย่างไร
ยังไม่พร้อมทำระบบอัตโนมัติ
- การแก้ไขอุปกรณ์ยังเปลี่ยนแปลงอยู่โดยไม่มีจุดหยุดการแก้ไข
- คุณลักษณะสำคัญไม่มีวิธีการวัดที่ยอมรับแล้ว
- ยังไม่ได้แก้ไขปัญหาความแปรปรวนของซัพพลายเออร์
- ไม่มีแผนตรวจสอบความถูกต้องสำหรับการตรวจสอบที่ต้องทำลายชิ้นงานเท่านั้น
- ไม่มีการควบคุมการเข้าถึงและการอนุมัติเมื่อเปลี่ยนชุดค่าพารามิเตอร์การผลิต
- ชิ้นงานที่ถูกปฏิเสธอาจกลับเข้าสู่กระบวนการได้โดยไม่มีการตัดสินผลที่ควบคุมแล้ว
พร้อมหารือเรื่องการออกแบบ
- มีผู้รับผิดชอบข้อกำหนดและรุ่นย่อยแล้ว
- ตรวจสอบย้อนกลับผลลัพธ์สำคัญและขีดจำกัดได้
- ทราบความเสี่ยงของกระบวนการและข้อจำกัดในการตรวจสอบแล้ว
- กำหนดบันทึก ระยะเวลาการเก็บรักษา และผู้มีอำนาจทบทวนแล้ว
- เห็นเส้นทางการเปลี่ยนแปลงและข้อยกเว้นอย่างชัดเจน
- สามารถเขียนข้อกำหนดเบื้องต้นสำหรับการตรวจสอบความถูกต้องก่อนดำเนินการได้
ใบรับรองก็อาจถูกเข้าใจผิดว่าเป็นหลักฐานการผลิต ใบรับรองระบบการจัดการคุณภาพอาจเกี่ยวข้องกับการกำกับดูแลซัพพลายเออร์ แต่ไม่ได้พิสูจน์ผลด้านความปลอดภัยของอุปกรณ์ ล็อต กระบวนการ หรืออุปกรณ์การแพทย์ ในทำนองเดียวกัน การสาธิตที่ประสบผลสำเร็จเพียงครั้งเดียวไม่ได้แสดงว่าควบคุมการผลิตตามปกติได้ เว้นแต่เงื่อนไขท้าทาย การกำหนดค่า วิธีการ และเกณฑ์การยอมรับจะเป็นตัวแทนของการผลิตที่ตั้งใจไว้
ทีมควรเตรียมอะไรบ้างก่อนพูดคุยกับพันธมิตรด้านระบบอัตโนมัติ?
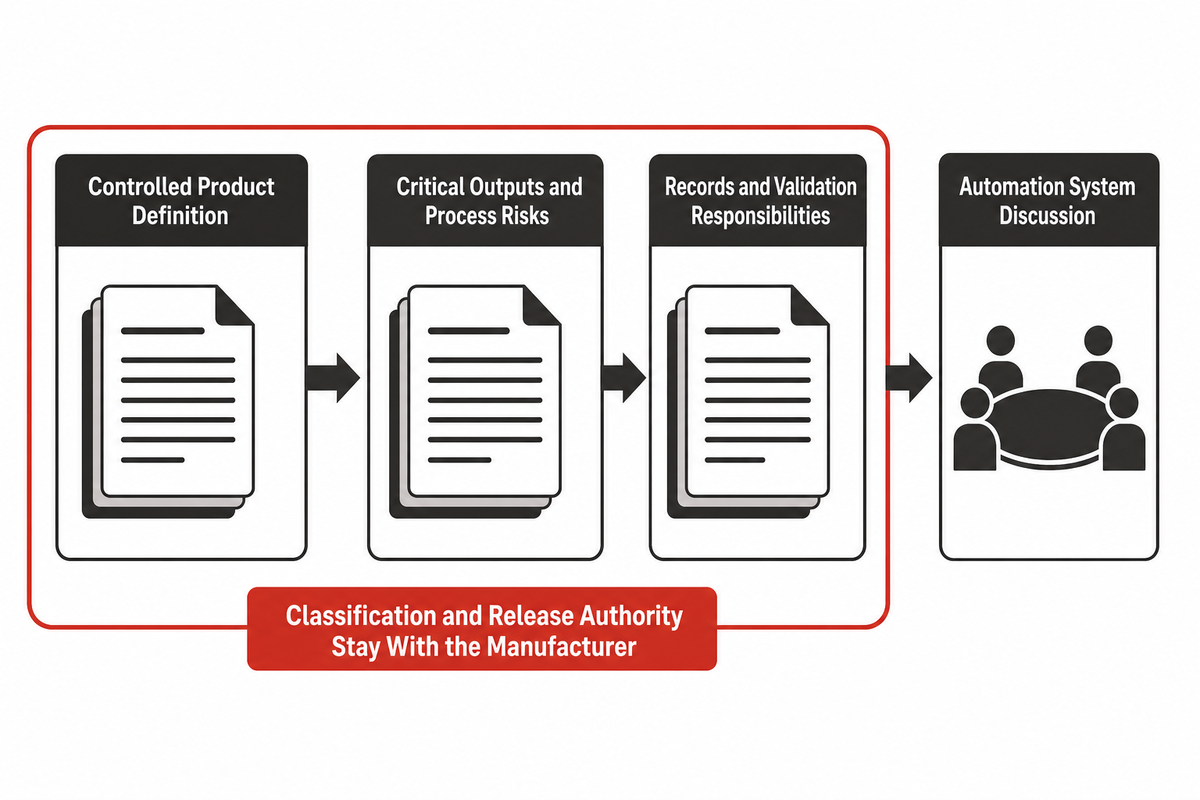
จัดทำคำอธิบายปัญหาที่ควบคุมแล้ว แทนรายการความต้องการคุณสมบัติเครื่องจักร ชุดข้อมูลควรระบุตระกูลผลิตภัณฑ์ การแก้ไขปัจจุบัน ผลลัพธ์สำคัญ ชิ้นส่วนและวัตถุดิบ ลำดับกระบวนการ ความเสี่ยงที่ทราบ บันทึกที่ต้องใช้ ข้อจำกัดของสถานประกอบการ ความรับผิดชอบในการตรวจสอบความถูกต้อง และคำถามที่ยังไม่มีคำตอบ ทำเครื่องหมายสมมติฐานให้ชัดเจนเพื่อไม่ให้เข้าใจผิดว่าเป็นข้อมูลนำเข้าที่อนุมัติแล้ว
ทีมวิศวกรรมระบบอัตโนมัติของ ZEUEE สามารถใช้ชุดข้อมูลดังกล่าวหารือเรื่องอุปกรณ์จับยึด การเคลื่อนที่ การป้อนชิ้นงาน การเชื่อม การตรวจสอบ การทดสอบ การจัดการชิ้นงานที่ถูกปฏิเสธ และส่วนต่อประสานข้อมูล ดูข้อมูลทีมวิศวกรรมระบบอัตโนมัติของ ZEUEE จากนั้นทบทวนขอบเขตโซลูชันระบบอัตโนมัติสำหรับอุปกรณ์การแพทย์เพื่อส่งต่องานเชิงพาณิชย์ การจัดประเภทผลิตภัณฑ์ การตัดสินใจด้านระบบคุณภาพ และอำนาจอนุมัติให้ผ่านไปยังกระบวนการถัดไปยังคงเป็นความรับผิดชอบของผู้ผลิตและผู้เชี่ยวชาญที่ผ่านเกณฑ์ที่กำหนด
มีข้อกำหนดกระบวนการที่เสถียรและแผนหลักฐานแล้วหรือยัง?
หารือเรื่องกระบวนการประกอบอุปกรณ์การแพทย์ของคุณคำถามที่พบบ่อย
การผลิตอุปกรณ์การแพทย์คืออะไร?
การผลิตอุปกรณ์การแพทย์คือการแปลงข้อกำหนดผลิตภัณฑ์ที่อนุมัติแล้วให้เป็นผลผลิตที่ทำซ้ำและบันทึกเป็นเอกสารได้ ครอบคลุมการควบคุมซัพพลายเออร์ วิธีการผลิต การทวนสอบ การตรวจสอบความถูกต้อง การตรวจสอบย้อนกลับ การจัดการกรณีไม่เป็นไปตามข้อกำหนด การอนุมัติให้ผ่านไปยังกระบวนการถัดไป และการควบคุมการเปลี่ยนแปลง งานเริ่มก่อนการประกอบและดำเนินต่อไปผ่านการเก็บรักษาหลักฐานและการเปลี่ยนแปลงกระบวนการที่ควบคุมแล้ว
Class I, II และ III มีผลต่อการผลิตอย่างไร?
การจัดประเภทในสหรัฐฯ สะท้อนระดับการควบคุมที่จำเป็น แต่การจัดประเภทเพียงอย่างเดียวไม่ได้สร้างแผนการผลิต วัตถุประสงค์การใช้งาน รหัสผลิตภัณฑ์ กฎระเบียบที่เกี่ยวข้อง การควบคุมพิเศษ ข้อผูกพันในการยื่นเอกสาร และความเสี่ยงของกระบวนการ เป็นตัวกำหนดรายละเอียดของหลักฐาน ให้ยืนยันการจัดประเภทเฉพาะผลิตภัณฑ์ แทนการอ้างอิงรายชื่อตัวอย่างทั่วไป
การทวนสอบกระบวนการกับการตรวจสอบความถูกต้องของกระบวนการต่างกันอย่างไร?
การทวนสอบตรวจว่าผลลัพธ์ที่ระบุไว้เป็นไปตามข้อกำหนดหรือไม่ การตรวจสอบความถูกต้องของกระบวนการจัดทำหลักฐานเป็นเอกสารว่ากระบวนการที่กำหนดไว้สามารถให้ผลลัพธ์ที่ยอมรับได้อย่างสม่ำเสมอ เมื่อไม่สามารถทวนสอบผลลัพธ์เหล่านั้นได้ครบถ้วนในภายหลัง ระดับความเสี่ยงของผลิตภัณฑ์ ความสามารถในการตรวจสอบ ความครอบคลุมของการทดสอบ และผลจากการตรวจสอบแบบทำลายหรือไม่ครบถ้วน เป็นตัวกำหนดสัดส่วนวิธีการที่เหมาะสม
ระบบอัตโนมัติทำให้กระบวนการอุปกรณ์การแพทย์เป็นไปตามข้อกำหนดหรือไม่?
ไม่ ระบบอัตโนมัติช่วยเพิ่มความทำซ้ำได้ การตรวจสอบ และการบันทึกข้อมูล แต่การปฏิบัติตามข้อกำหนดยังคงขึ้นอยู่กับข้อกำหนด วิธีการ การควบคุม การตรวจสอบความถูกต้อง บันทึก การทบทวนโดยผู้ที่ผ่านเกณฑ์ที่กำหนด และกฎระเบียบอุปกรณ์การแพทย์ปัจจุบัน เครื่องจักรไม่ได้กำหนดผู้รับผิดชอบด้านกฎระเบียบหรืออนุมัติผลิตภัณฑ์ที่ปล่อยออกมา หน้าที่เหล่านั้นยังคงเป็นของผู้ผลิต
สายการผลิตอัตโนมัติควรเก็บบันทึกการตรวจสอบย้อนกลับอะไรไว้บ้าง?
เก็บบันทึกตามที่ระบบคุณภาพที่เกี่ยวข้อง แผนผลิตภัณฑ์ และกฎของตลาดกำหนด การเชื่อมโยงที่พบบ่อย ได้แก่ ล็อตวัตถุดิบและสถานะ อัตลักษณ์อุปกรณ์ สถานะการสอบเทียบ การแก้ไขชุดค่าพารามิเตอร์การผลิต ผลการวัดและขีดจำกัด การดำเนินการของผู้ใช้หรือระบบ การตัดสินผลกรณีไม่เป็นไปตามข้อกำหนด การอนุมัติขั้นสุดท้าย และอัตลักษณ์ UDI ล็อต หรือหมายเลขประจำเครื่องที่เกี่ยวข้อง กำหนดผู้รับผิดชอบ การเข้าถึง ระยะเวลาการเก็บรักษา การค้นคืน การสำรองข้อมูล และการควบคุมการเปลี่ยนแปลง เพื่อให้แต่ละบันทึกสนับสนุนการตัดสินใจจริง ทดสอบการค้นคืนโดยใช้เหตุการณ์ตัวแทนก่อนอนุมัติใช้งาน หากค้นหาบันทึกไม่พบ ก็ใช้สนับสนุนการควบคุมขอบเขตปัญหาไม่ได้
เอกสารอ้างอิงและแหล่งข้อมูล
- FDA, ข้อกำหนดระบบการจัดการคุณภาพ (QMSR)
- eCFR, 21 CFR Part 820, ข้อกำหนดระบบการจัดการคุณภาพ
- FDA, การจัดประเภทอุปกรณ์การแพทย์ของคุณ
- FDA, ข้อมูลเบื้องต้นเกี่ยวกับ UDI
- FDA, กระบวนการพิมพ์ 3D อุปกรณ์การแพทย์
- ISO, ISO 13485, อุปกรณ์การแพทย์
- FDA, คำถามที่พบบ่อย: QMSR
ข้อสรุปสำคัญ
การผลิตอุปกรณ์การแพทย์ที่ตรวจสอบชี้แจงได้ ต้องทำให้ข้อกำหนด ขีดจำกัดกระบวนการ หลักฐาน ข้อยกเว้น และการตัดสินใจอนุมัติ สามารถตรวจสอบย้อนกลับไปยังข้อกำหนดผลิตภัณฑ์เดียวกันที่ควบคุมแล้วได้
เหตุผลที่เราเขียนเนื้อหานี้
ข้อมูลเชิงลึกด้านวิศวกรรมจาก ZEUEE
ZEUEE เผยแพร่คู่มือทางเทคนิคที่อ้างอิงจากประสบการณ์จริงในโครงการระบบอัตโนมัติ ตั้งแต่ปี 2005 เราได้ออกแบบและผลิตอุปกรณ์ระบบอัตโนมัติแบบสั่งทำพิเศษสำหรับการประกอบคอนเน็กเตอร์ การผลิตชุดสายไฟ สายการผลิตด้วยหุ่นยนต์ การตรวจสอบด้วยแมชชีนวิชัน และการยกระดับโรงงานอัจฉริยะ
ก่อตั้งในปี 2005
ฐานการผลิตขนาด 20,000 m²
ผู้เชี่ยวชาญกว่า 120 คน
สิทธิบัตรด้าน R&D กว่า 150 รายการ
ได้รับการรับรอง ISO9001:2015






