Contatti Zeyu lntelligent Industrial Company

Produzione di dispositivi medici: guida ai controlli 2026

Aggiornato ad agosto 2026
I dispositivi medici sono prodotti destinati a uno scopo medico secondo la definizione e le norme del mercato di riferimento. La produzione di dispositivi medici traduce la destinazione d’uso e i requisiti del prodotto in risultati di produzione ripetibili, documentando che cosa è stato realizzato, come è stato controllato il processo e chi ha accettato il risultato. Comprende molto più dell’assemblaggio: il contesto della classificazione, il trasferimento alla produzione, i controlli sui fornitori, la verifica, la convalida, la tracciabilità, l’autorizzazione al rilascio e il controllo delle modifiche concorrono tutti a definire il sistema produttivo.
Questa guida è rivolta ai team di ingegneria, qualità, operations e acquisti che pianificano nuovi dispositivi medici o rivedono un processo esistente. Illustra un quadro di controllo incentrato sugli Stati Uniti e rimanda alle fonti FDA e ISO aggiornate. Fornisce informazioni didattiche sulla produzione, non consulenza legale o normativa. La classificazione del prodotto, i requisiti di mercato e l’applicabilità devono essere verificati per il dispositivo e il fabbricante specifici.
Risposta diretta
La prontezza della linea di produzione non si misura dalla velocità di assemblaggio. Si raggiunge quando requisiti di prodotto, metodi di accettazione, limiti di processo, tracciabilità, controllo delle modifiche e autorità di rilascio formano un unico sistema di evidenze.
Chi cerca configurazioni di macchinari invece della logica di controllo illustrata in questa guida può consultare le soluzioni ZEUEE per l’automazione dell’assemblaggio di dispositivi medici. Mantenere questa decisione commerciale nella pagina delle soluzioni evita che la guida si rivolga alla stessa esigenza di contatto.
Che cosa si considera un dispositivo medico e perché la classificazione è importante?
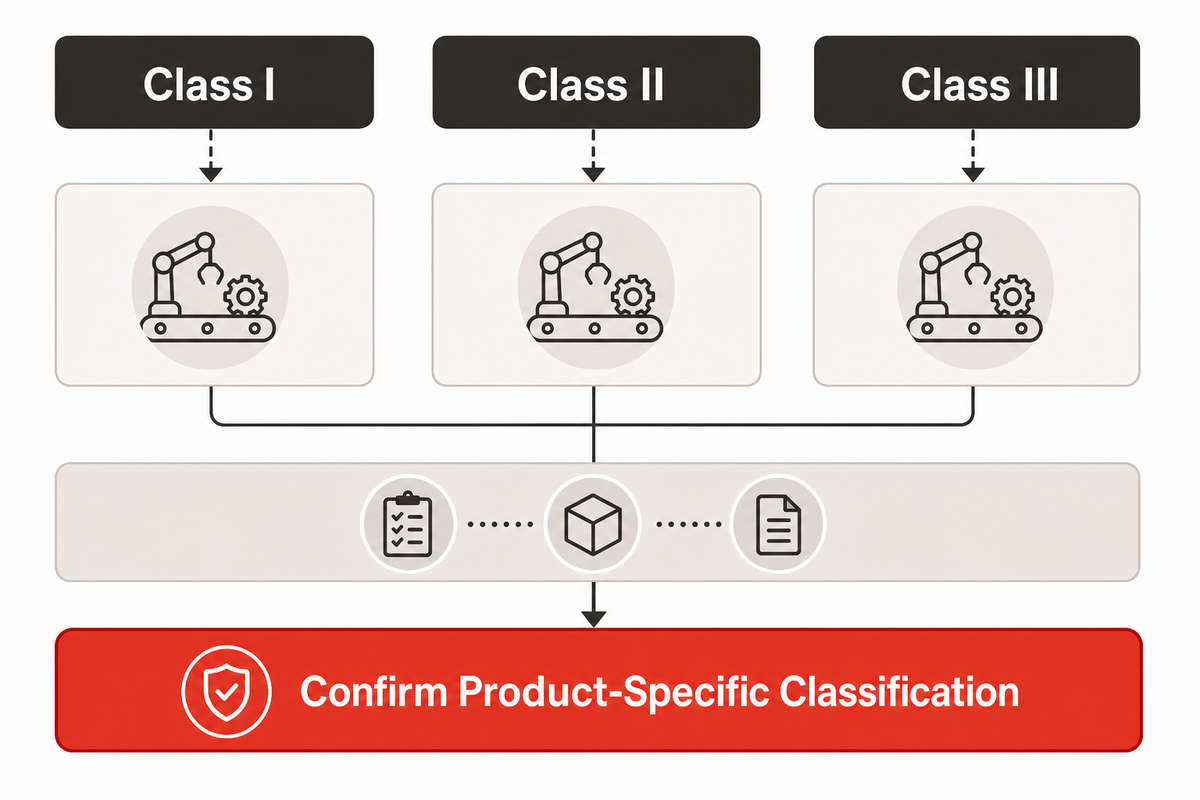
È la destinazione d’uso, non l’aspetto, a definire un dispositivo medico. Apparecchiature diagnostiche, strumenti chirurgici, prodotti diagnostici in vitro, software come dispositivo medico e dispositivi impiantabili possono tutti rientrare nella normativa sui dispositivi, ma le evidenze di produzione possono variare notevolmente. La classificazione aiuta a definire i controlli, ma resta necessaria un’analisi specifica del prodotto.
Le modifiche alla destinazione d’uso sono rilevanti perché lo stesso hardware può essere soggetto a normative diverse se cambia lo scopo. Nel settore dei dispositivi medici, i team si occupano di molte tipologie, dai dispositivi diagnostici non invasivi a quelli ad alto rischio. La progettazione e la produzione incidono sull’assistenza ai pazienti, ma le sole registrazioni di produzione non dimostrano che un prodotto sia sicuro ed efficace.
Negli Stati Uniti, la FDA assegna i dispositivi alle Classi I, II o III in base ai controlli necessari per offrire ragionevoli garanzie di sicurezza ed efficacia. La sua attuale guida alla classificazione indica che l’agenzia ha classificato circa 1.700 tipologie generiche di dispositivi in 16 gruppi di specialità mediche. È comunque necessario verificare il codice prodotto, la destinazione d’uso, le indicazioni e le normative applicabili. Gli elenchi di esempi di dispositivi di Classe II o di Classe III non bastano a classificare un nuovo prodotto.
| Contesto | Domanda sulla produzione | Che cosa non determina l’etichetta |
|---|---|---|
| Dispositivi di Classe I | Quali controlli generali e requisiti specifici del prodotto si applicano? | Che tutti i dispositivi a basso rischio siano esenti da ogni requisito |
| Dispositivi di Classe II | Quali controlli speciali ed evidenze sulle prestazioni incidono sulla produzione? | Un piano universale di controllo o convalida |
| Dispositivi di Classe III | In che modo i risultati ad alto rischio e gli impegni assunti nelle richieste di autorizzazione vincolano il processo? | Che tutti i dispositivi medici impiantabili utilizzino lo stesso processo |
| Prodotti medici per diagnostica in vitro | Quali interfacce tra reagenti, campioni, software e strumenti sono critiche? | Il percorso normativo del prodotto sul mercato |
| Dispositivi medici monouso | Come si correlano materiali, pulizia, confezionamento e controlli dei lotti? | Sterilità o durata di conservazione dimostrate dalle sole evidenze di assemblaggio |
| Dispositivi non invasivi | Quali risultati relativi a contatto, misurazione o prestazioni meccaniche sono rilevanti? | Che il rischio sia sempre basso |
| Software come dispositivo medico | Come si controllano le versioni software, la configurazione e i file binari approvati per il rilascio? | Un requisito fisico per la linea di assemblaggio |
| Sistemi combinati o connessi | Quali interfacce e controlli delle parti costitutive coinvolgono più organizzazioni? | Quale autorità o norma disciplina ogni parte |
| Accessori e componenti | Quale ruolo, etichettatura e relazione con il dispositivo finito si applicano? | L’attribuzione automatica del ruolo di fabbricante del dispositivo finito |
Questa tabella serve da orientamento, non è uno strumento di classificazione. Negli Stati Uniti, le tre classi dei dispositivi medici sono solo una parte del quadro normativo; gli altri mercati seguono regole diverse. Per pianificare gli ambienti di produzione, si può usare il selettore di classe per camere bianche per dispositivi medici di ZEUEE come supporto per impostare le domande, quindi spetta ai team responsabili della qualità e della normativa definire i requisiti ambientali effettivi.
Il passaggio dalla progettazione alla produzione in 6 gate
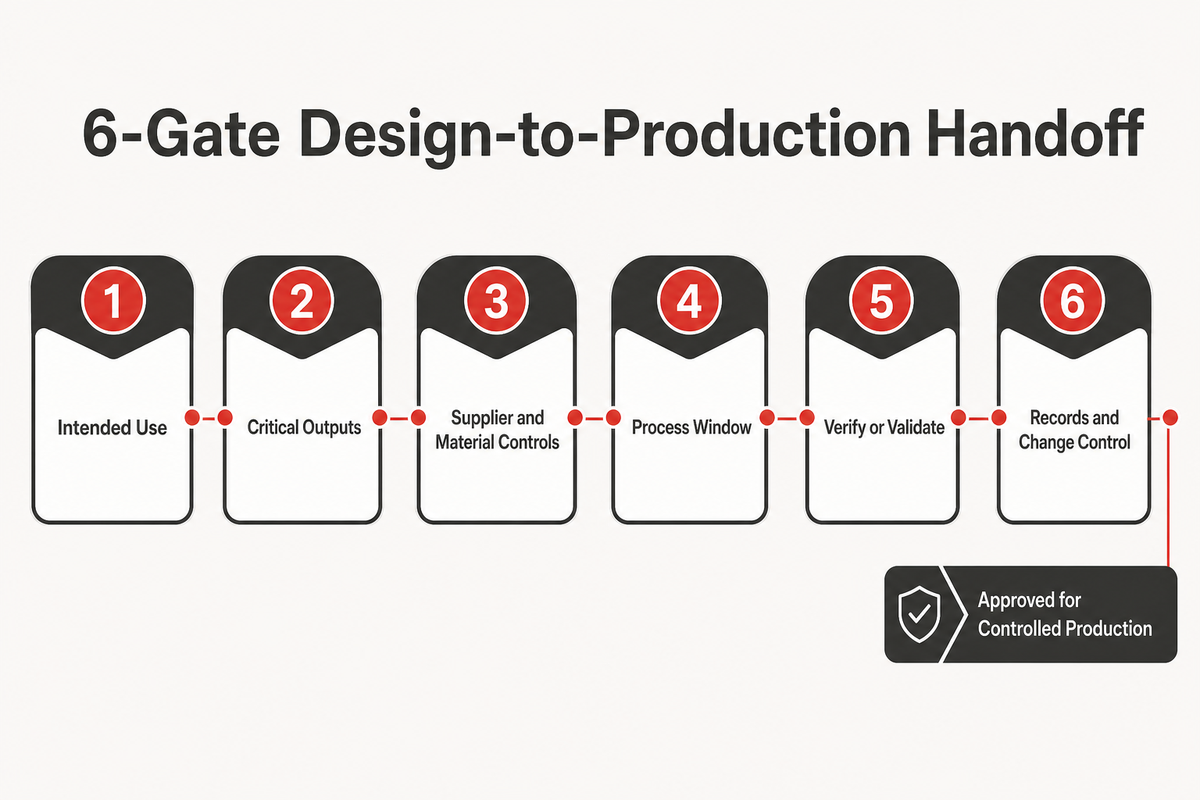
Il passaggio dalla progettazione alla produzione in 6 gate trasforma il trasferimento alla produzione in sei domande sulle evidenze. Ogni gate si chiude solo quando sono chiari gli input, il responsabile, il criterio di accettazione e le eccezioni ancora aperte. In questo modo la produzione non eredita un disegno privo della motivazione, dei limiti e delle registrazioni necessari al controllo del processo.
- Definire i confini della destinazione d’uso — identificare il prodotto approvato per il rilascio, le varianti, i mercati, l’etichettatura, le interfacce e le ipotesi sulla classificazione del dispositivo.
- Tradurre i requisiti in risultati critici — collegare disegni e specifiche alle caratteristiche che incidono su funzionalità, identità, pulizia, confezionamento o sicurezza del dispositivo.
- Controllare fornitori e materiali — definire fonti approvate, evidenze in accettazione, identificazione dello stato, sostituzioni e procedure di escalation per la variabilità.
- Definire la finestra di processo — identificare stati dei macchinari, parametri, attrezzature, ricette di processo, condizioni ambientali e decisioni degli operatori che possono modificare il risultato.
- Scegliere tra verifica e convalida — decidere quali risultati possono essere verificati completamente e quali richiedono evidenze preventive del processo perché il controllo successivo è inadeguato.
- Collegare le registrazioni al controllo delle modifiche — mettere in relazione revisioni, accessi, taratura, non conformità, autorizzazione al rilascio ed evidenze conservate prima della produzione ordinaria.
Questi gate sono indipendenti dal tipo di macchina. Si applicano sia quando i fabbricanti di dispositivi medici usano postazioni manuali, attrezzature semiautomatiche, apparecchiature diagnostiche con caricamento software o linee di assemblaggio completamente automatizzate. Mettono inoltre in evidenza le incertezze: un’interfaccia tra materiali o un metodo di accettazione non definiti sono condizioni di arresto, non motivi per richiedere una macchina più veloce.
Fare
- Assegnare un responsabile a ciascun gate.
- Registrare ipotesi e deviazioni aperte.
- Rendere tracciabili i metodi di accettazione rispetto ai requisiti approvati per il rilascio.
Non fare
- Considerare un disegno firmato come un trasferimento alla produzione completo.
- Usare le capacità dei macchinari per inventare una tolleranza di prodotto.
- Avviare la convalida prima che la definizione del processo sia stabile.
Che cosa è cambiato con il QMSR nel 2026?
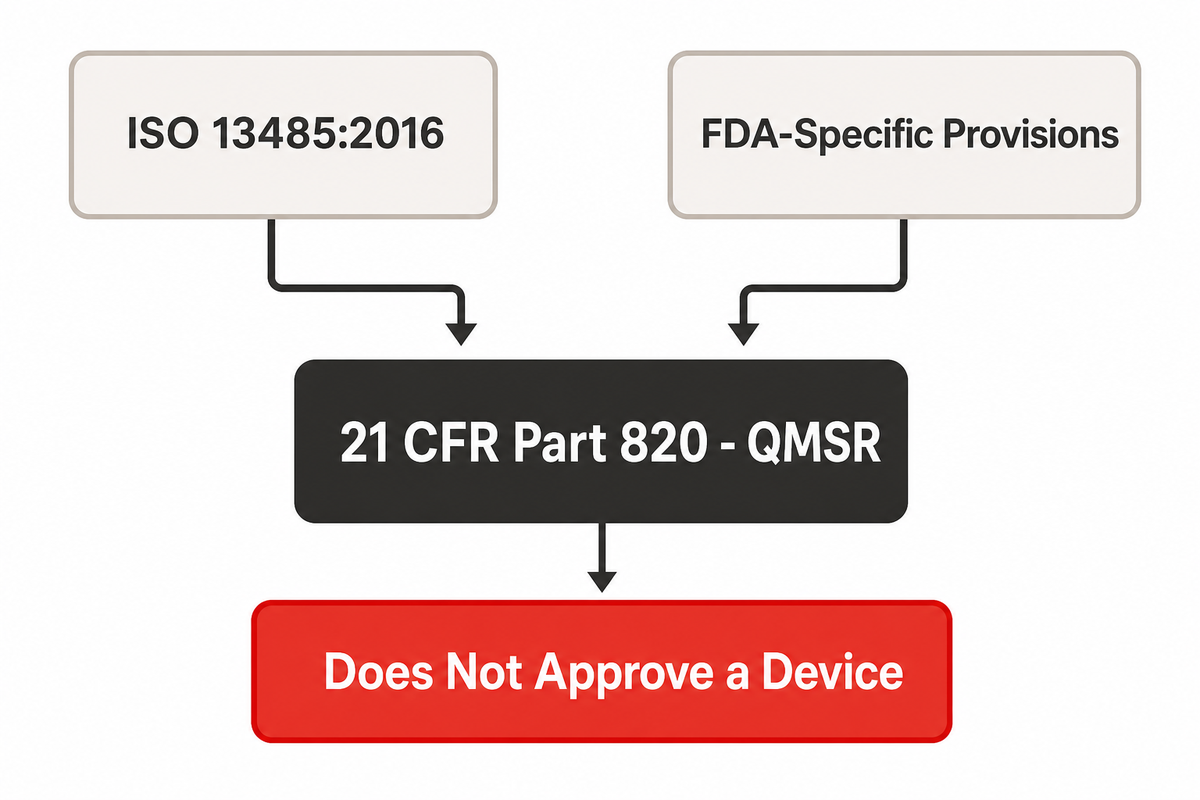
Il regolamento FDA sul sistema di gestione della qualità è entrato in vigore il 2 febbraio 2026. Il QMSR integra per riferimento la ISO 13485:2016 nel 21 CFR Part 820 e aggiunge disposizioni specifiche della FDA. Modifica il quadro normativo e l’approccio alle ispezioni; non approva i prodotti medici, non elimina altri requisiti applicabili e non trasforma una certificazione nell’accettazione del prodotto.
L’attuale pagina FDA sul QMSR indica la data di entrata in vigore e spiega l’allineamento. L’attuale 21 CFR Part 820 è il testo giuridico vigente. La FDA identifica inoltre il programma di ispezione attuale e dichiara che il precedente approccio QSIT è stato ritirato. I team dovrebbero aggiornare procedure, criteri di audit, formazione e riferimenti che presentano ancora la precedente normativa QS come vigente.
Anche l’ambito di applicazione è importante. La Part 820 riguarda i fabbricanti di dispositivi medici finiti, mentre il trattamento di componenti, servizi e altri ruoli dipende dai fatti e dai requisiti applicabili. La panoramica ufficiale ISO 13485 descrive un modello di gestione della qualità basato sul ciclo di vita, che comprende rischio, controlli sui fornitori, verifica, convalida, trasferimento e feedback. Nessuno dei due documenti sostituisce le linee guida specifiche del prodotto, gli impegni assunti nelle richieste di autorizzazione o le norme di altri mercati.
Durante lo sviluppo dei dispositivi medici, un requisito normativo FDA può entrare nel piano di produzione attraverso la classificazione, i controlli speciali, le linee guida, gli impegni assunti nelle richieste di autorizzazione o la Part 820. Collegate ogni requisito a un risultato controllato del prodotto o del processo invece di copiarlo in una lista di controllo generica.
Limiti normativi: l’allineamento del quadro del sistema qualità non implica che le norme di prodotto siano identiche nei diversi mercati. Prima di definire i requisiti di produzione, verificate il dispositivo, il ruolo, la giurisdizione e il testo normativo vigente.
Verifica o convalida? Il test di ispezionabilità in 9 righe
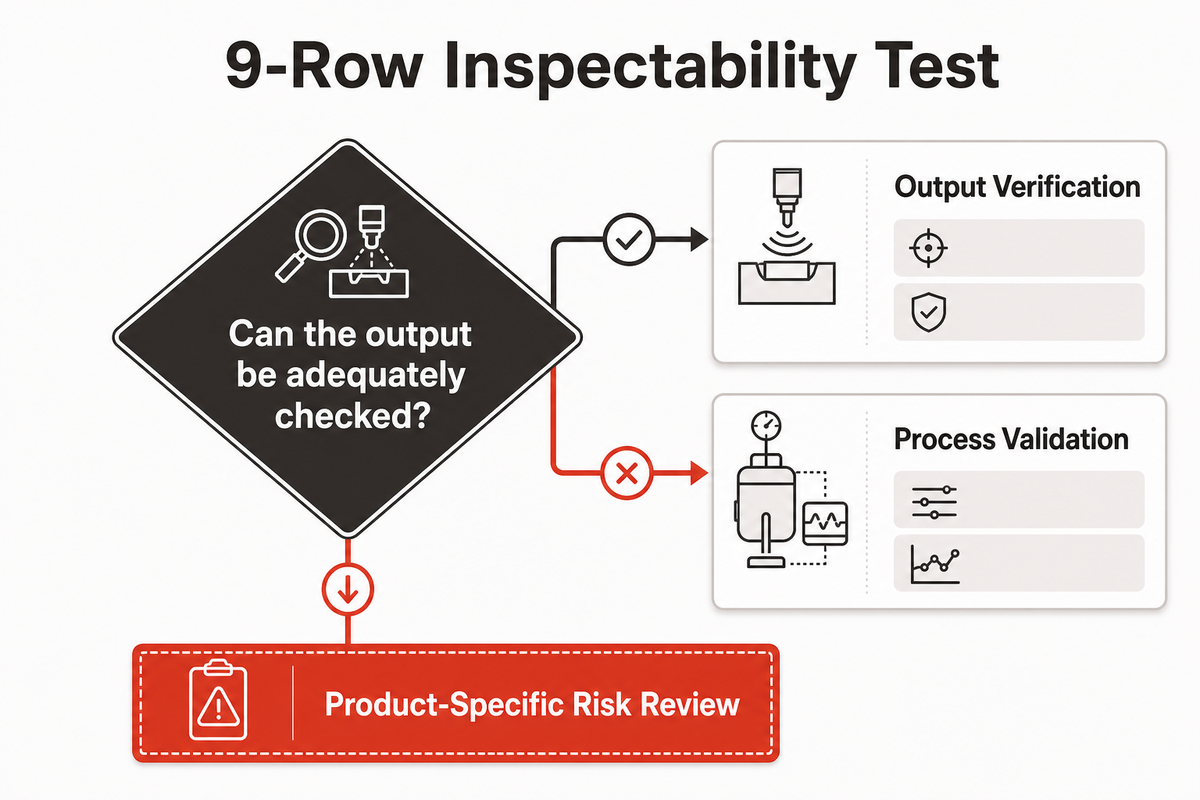
La verifica stabilisce se un risultato soddisfa i requisiti specificati; la convalida del processo fornisce evidenze a sostegno dei risultati di processo che non possono essere verificati completamente in seguito. L’ispezionabilità è il criterio pratico: è possibile misurare successivamente la caratteristica con una copertura sufficiente e senza distruggere il prodotto da rilasciare? In caso contrario, i controlli di processo e la convalida assumono una parte maggiore dell’onere di garanzia.
La FDA spiega questa logica nella pagina dedicata ai processi di produzione additiva per dispositivi medici: alcune caratteristiche possono essere verificate, mentre un controllo distruttivo o impraticabile può rendere necessaria la convalida prima della produzione. Applicate questo principio attraverso un processo specifico per il prodotto basato sul rischio e sul sistema qualità, invece di usare questa tabella come protocollo.
| Tipo di caratteristica | È possibile controllare adeguatamente ogni prodotto da rilasciare? | Evidenze probabilmente necessarie | Limite importante |
|---|---|---|---|
| Identità e orientamento del componente | Spesso sì, con rilevamento convalidato e logica di scarto | Verifica del prodotto e qualificazione dei macchinari | La capacità di rilevamento deve corrispondere ai difetti reali |
| Dimensioni accessibili | Spesso sì, se il metodo è adeguato | Evidenze del sistema di misurazione e registrazioni dei controlli | Il campionamento potrebbe non dimostrare la conformità di ogni unità |
| Resistenza di un giunto o di una saldatura nascosti | In genere no, senza prove distruttive | Finestra di processo convalidata e parametri monitorati | Un’immagine della superficie potrebbe non dimostrare la resistenza interna |
| Integrità della tenuta | Dipende dal metodo e dal progetto della confezione | Convalida del metodo e del processo, con campionamento definito | Un singolo test potrebbe non coprire tutte le modalità di guasto |
| Caricamento di software o ricetta di processo | Spesso si verifica con checksum, versione ed evidenze funzionali | Controllo della configurazione e registrazione del caricamento verificato | La versione corretta non dimostra che tutte le funzioni siano corrette |
| Particelle o risultato di pulizia | Raramente su ogni unità | Controlli ambientali e di processo con metodi qualificati | La sola classe della struttura non dimostra la pulizia del prodotto |
| Contenuto e leggibilità dell’etichetta | Spesso sì, con un controllo di visione artificiale controllato | Controllo dei dati master, insieme di verifica del sistema di ispezione e registrazione degli scarti | Il testo può essere leggibile ma non corrispondere al testo approvato corretto |
| Configurazione della confezione | In parte, a seconda delle interfacce nascoste | Componenti verificati, controlli di assemblaggio e processo di confezionamento qualificato | L’aspetto non determina la durata di conservazione |
| Esito della sterilizzazione | Non con il solo controllo finale di routine | Processo convalidato, carico controllato ed evidenze richieste per il rilascio | Le registrazioni di assemblaggio non dimostrano la sterilità |
Le strategie combinate sono normali. La visione artificiale può verificare la presenza e l’orientamento, mentre la convalida copre un processo di giunzione nascosto. Le prove funzionali possono confermare un risultato, mentre i controlli sui fornitori e la taratura proteggono gli input. La pagina di ZEUEE sui sistemi di controllo con visione artificiale per la verifica in produzione descrive la categoria di macchinari; la strategia di convalida resta responsabilità del fabbricante.
Come gestire la tracciabilità senza trasformarla in una messinscena di dati?
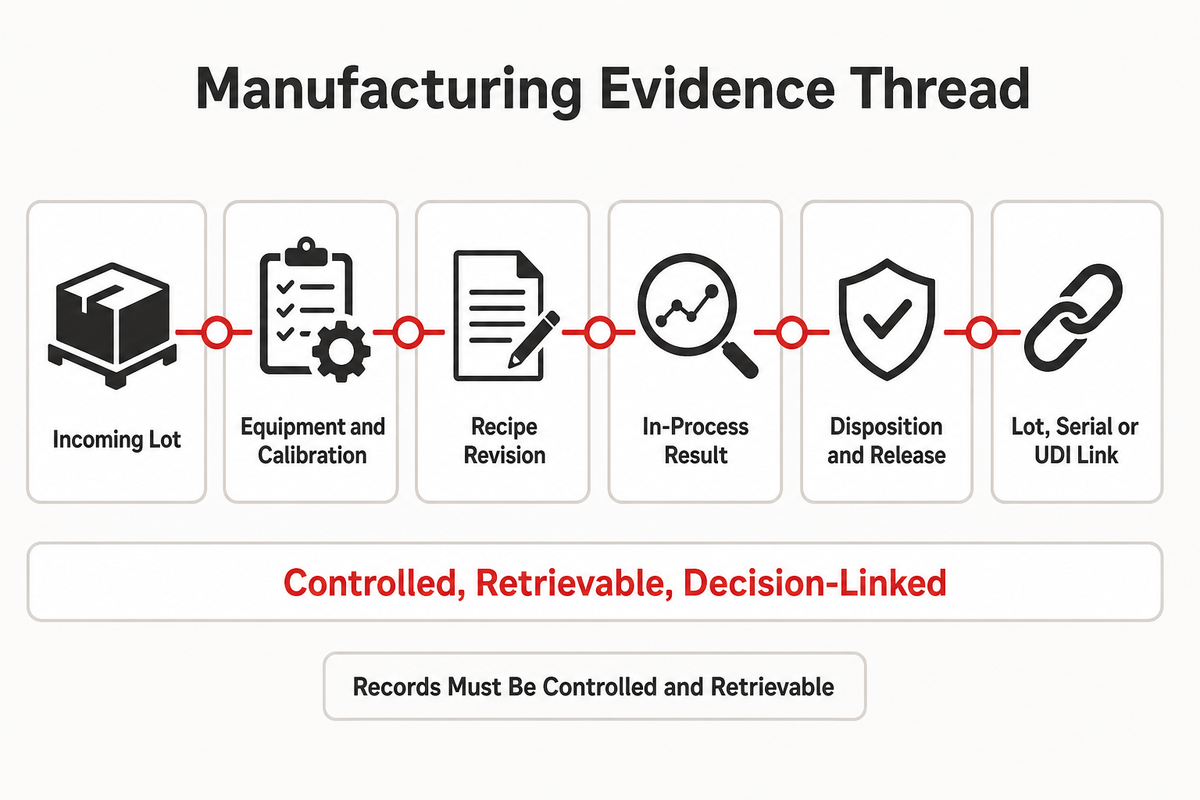
Una tracciabilità efficace crea un percorso di evidenze dal materiale in accettazione al prodotto autorizzato al rilascio. Ogni registrazione dovrebbe identificare un elemento controllato, un punto decisionale, un responsabile e un contesto di revisione o temporale. Accumulare migliaia di letture senza regole chiare su stato, limiti o reperimento crea volume di dati, non garanzie.
| Tipo di evidenza | A quale domanda dovrebbe rispondere la registrazione | Controllo necessario | Rischio in assenza di evidenza |
|---|---|---|---|
| Lotto in accettazione | Quale materiale approvato è entrato nel processo? | Fornitore, lotto, stato ed evidenze di ricezione | Non è possibile delimitare in modo affidabile i prodotti interessati |
| Stato del materiale | Al momento dell’utilizzo, è stato accettato, trattenuto o respinto? | Controllo elettronico o fisico dello stato | Materiale non approvato può entrare in produzione |
| Identità dei macchinari | Quale macchina, stazione, attrezzatura o utensile è stato utilizzato? | Identità univoca e stato approvato | Gli eventi non possono essere collegati allo storico dei macchinari |
| Stato di taratura o manutenzione | La risorsa era in uno stato approvato? | Scadenze, stato, eccezioni e valutazione dell’impatto | L’affidabilità della misurazione non è chiara |
| Revisione della ricetta di processo | Quali parametri approvati per il rilascio e quale versione software sono stati utilizzati? | Accesso, approvazione, checksum e storico delle revisioni | Non è possibile collegare un risultato al processo previsto |
| Risultato durante il processo | Che cosa è stato misurato e rispetto a quale limite? | Unità, metodo, limite, data e ora e disposizione | È presente un numero, ma senza significato |
| Disposizione della non conformità | Perché un’unità non conforme o sospetta è proseguita o si è fermata? | Segregazione, autorizzazione, motivazione e collegamento | I prodotti scartati possono mescolarsi a quelli accettati |
| Rilascio finale | Chi ha confermato che le evidenze richieste fossero complete? | Autorità di rilascio e valutazione delle eccezioni | Il completamento della produzione viene scambiato per accettazione |
| Collegamento a UDI, numero di serie o lotto | Quale storico di produzione è associato all’identità distribuita? | Norme applicabili sull’identificazione e dati master controllati | Non è possibile delimitare con efficienza i problemi sul campo |
La pagina FDA UDI Basics spiega come il sistema sia concepito per identificare i dispositivi durante la distribuzione e l’uso. Ciò non significa che ogni componente o evento di produzione riceva un UDI. La verifica dell’applicabilità spetta al team responsabile, mentre il sistema di produzione conserva il collegamento a lotto, numero di serie o altro elemento necessario per le registrazioni controllate e i richiami di dispositivi medici.
Per maggiori dettagli su come trasformare i risultati dei controlli in decisioni controllate, consultate la guida alle evidenze dei sistemi di controllo con visione artificiale e la guida alle apparecchiature di prova automatizzate di ZEUEE.
Quando è pronto per l’automazione un processo per dispositivi medici?
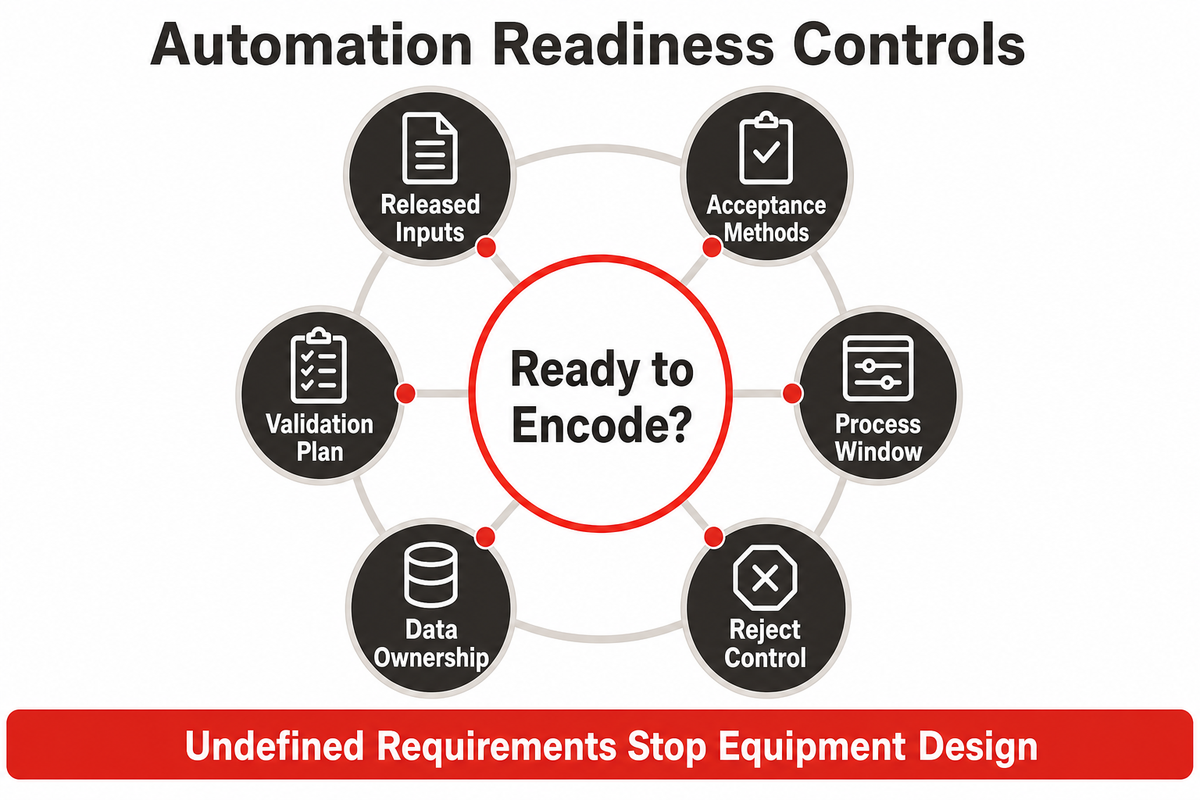
Il processo è pronto per l’automazione quando input, risultati, limiti, eccezioni e regole di registrazione sono abbastanza stabili da poter essere codificati. L’automazione può migliorare la coerenza e l’acquisizione dei dati, ma non può definire i requisiti del prodotto, risolvere un metodo di accettazione indefinito o rendere conforme un processo da sola.
Prima di iniziare la progettazione dei macchinari, verificate le seguenti condizioni:
- Input approvati per il rilascio: le varianti di prodotto, i disegni, le distinte base, le materie prime approvate e i requisiti delle interfacce hanno responsabili e controllo delle revisioni.
- Metodi di accettazione: ogni caratteristica critica ha un metodo adeguato, un limite, una copertura a campione o per singola unità e una disposizione finale.
- Finestra di processo: i parametri di giunzione, dosaggio, movimentazione, caricamento software o prova hanno un intervallo operativo basato su evidenze.
- Controlli degli scarti: rilevamento, segregazione, rilavorazione, esclusione e modalità di ripristino non possono reintrodurre tacitamente materiale sospetto nel flusso dei prodotti accettati.
- Responsabilità dei dati: gli utenti sono in grado di identificare le registrazioni ufficiali, sanno per quanto tempo sono conservate e come sono controllati revisioni, data e ora e accessi.
- Piano di convalida: responsabilità, prerequisiti, condizioni di prova, deviazioni, criteri di accettazione e fattori che attivano una nuova convalida sono definiti prima dell’esecuzione.
I team che valutano il livello dei macchinari possono confrontare questi controlli con le capacità delle macchine di assemblaggio automatico su misura di ZEUEE e con la guida alla pianificazione delle macchine di assemblaggio automatico. Queste pagine trattano la progettazione dei sistemi; questo articolo definisce il quadro di controllo qualità.
Quali sono i guasti di controllo più comuni?
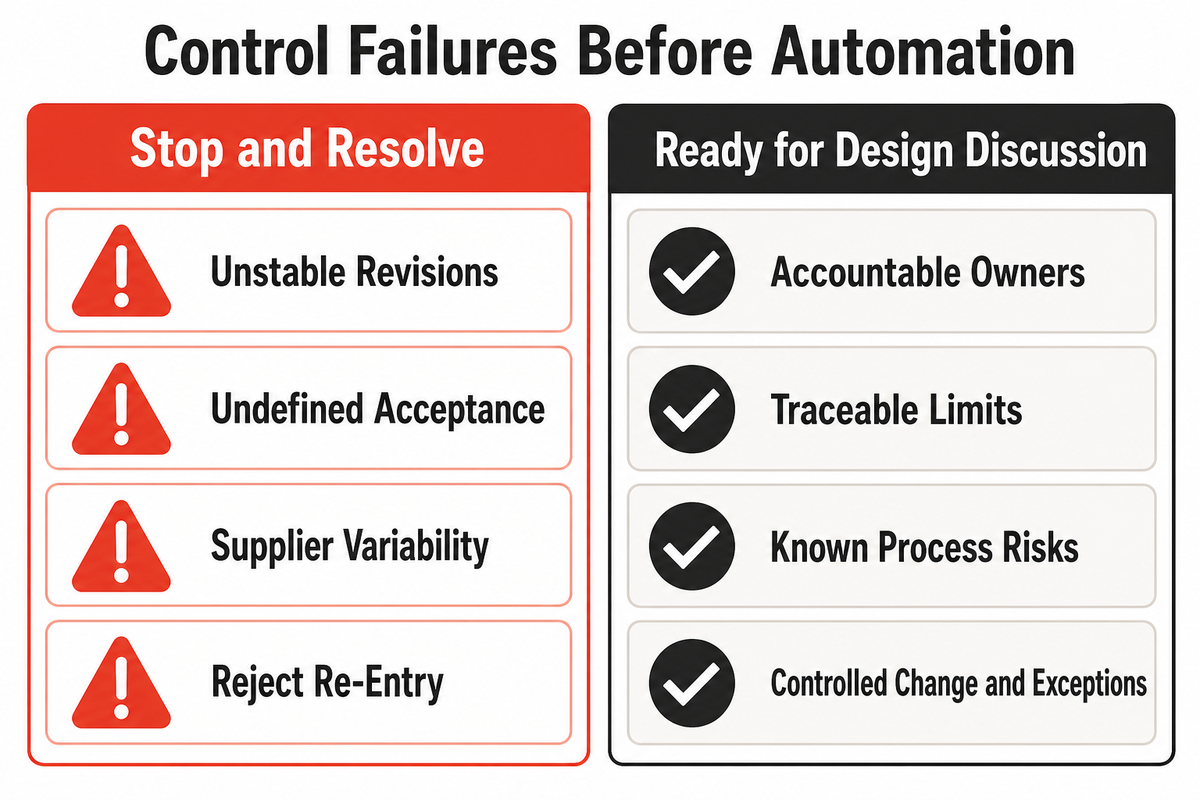
I guasti più gravi si verificano prima dell’accettazione in fabbrica. Si presentano quando un’ipotesi di progetto viene registrata come se fosse un requisito approvato per il rilascio. Anche se la macchina funziona, il pacchetto di evidenze potrebbe non dimostrare che il risultato corrisponda al prodotto previsto né come sia stata gestita un’eccezione.
Non ancora pronto per l’automazione
- Le revisioni del dispositivo continuano a cambiare senza un punto di congelamento.
- Una caratteristica critica non ha un metodo di misurazione approvato.
- La variabilità dei fornitori non è stata risolta.
- I controlli esclusivamente distruttivi non hanno una strategia di convalida.
- Le modifiche alle ricette non sono soggette a controlli di accesso e approvazione.
- Le unità scartate possono rientrare nel flusso senza una disposizione controllata.
Pronto per discutere la progettazione
- I requisiti e le varianti hanno responsabili designati.
- I risultati critici e i relativi limiti sono tracciabili.
- I rischi di processo e i limiti dei controlli sono noti.
- Le registrazioni, i tempi di conservazione e l’autorità di revisione sono definiti.
- I percorsi per le modifiche e le eccezioni sono chiari.
- I prerequisiti per la convalida possono essere definiti prima dell’esecuzione.
Anche la certificazione può essere confusa con le evidenze di produzione. Una certificazione del sistema di gestione della qualità può essere rilevante per la supervisione dei fornitori, ma non dimostra la sicurezza di un dispositivo, lotto o processo né la sicurezza del dispositivo medico. Allo stesso modo, una dimostrazione riuscita non prova che i controlli di routine siano adeguati, a meno che condizioni di prova, configurazione, metodi e criteri di accettazione rappresentino la produzione prevista.
Che cosa dovrebbe preparare un team prima di parlare con un partner per l’automazione?
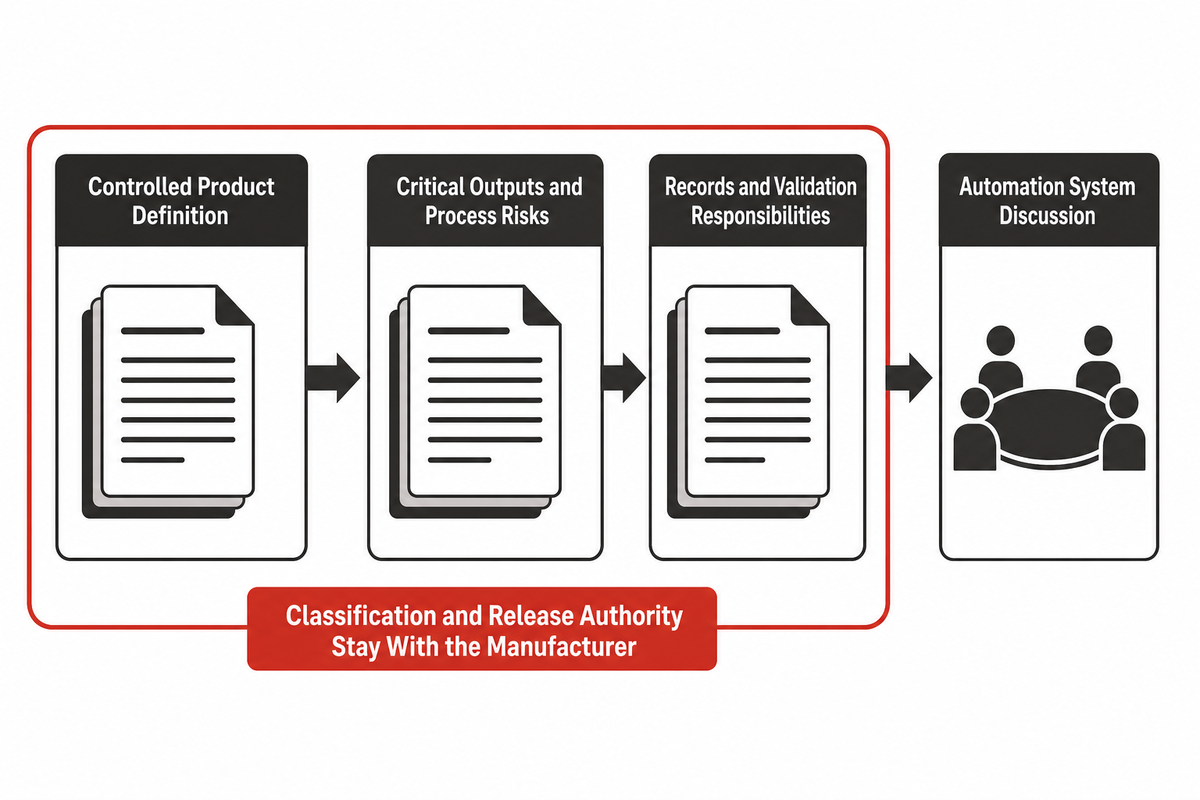
Preparate una descrizione controllata del problema, non una lista di caratteristiche desiderate per la macchina. La documentazione dovrebbe indicare la famiglia di prodotti, la revisione attuale, i risultati critici, i componenti e le materie prime, la sequenza di processo, i rischi noti, le registrazioni richieste, i vincoli dello stabilimento, le responsabilità di convalida e le domande senza risposta. Evidenziate chiaramente le ipotesi affinché non vengano scambiate per input approvati.
Il team di ingegneria dell’automazione di ZEUEE può usare questa documentazione per discutere di attrezzature, movimenti, alimentazione, giunzione, controllo, prove, gestione degli scarti e interfacce dati. Per conoscere il team di ingegneria dell’automazione di ZEUEE, consultate poi l’ambito delle soluzioni di automazione per dispositivi medici per il passaggio commerciale. La classificazione del prodotto, le decisioni sul sistema qualità e l’autorità di rilascio restano di competenza del fabbricante responsabile e degli specialisti qualificati.
Avete definito un processo stabile e un piano delle evidenze?
Parlate del processo di assemblaggio dei vostri dispositivi mediciDomande frequenti
Che cosa si intende per produzione di dispositivi medici?
La produzione di dispositivi medici trasforma requisiti di prodotto approvati per il rilascio in risultati ripetibili e documentati. Comprende controlli sui fornitori, metodi di produzione, verifica, convalida, tracciabilità, gestione delle non conformità, rilascio e controllo delle modifiche. Il lavoro inizia prima dell’assemblaggio e prosegue con la conservazione delle evidenze e le modifiche controllate del processo.
In che modo le Classi I, II e III incidono sulla produzione?
Le classificazioni statunitensi riflettono il livello di controllo necessario, ma la classe da sola non definisce un piano di produzione. Destinazione d’uso, codice prodotto, normative applicabili, controlli speciali, impegni assunti nelle richieste di autorizzazione e rischi di processo determinano le evidenze dettagliate. Verificate la classificazione specifica del prodotto invece di affidarvi a un elenco generico di esempi.
Qual è la differenza tra verifica e convalida di processo?
La verifica controlla se i risultati specificati soddisfano i requisiti. La convalida del processo fornisce evidenze documentate che un processo definito può produrre risultati accettabili in modo coerente quando tali risultati non possono essere verificati completamente in seguito. La combinazione adeguata dipende dal rischio del prodotto, dall’ispezionabilità, dalla copertura dei test e dalle conseguenze di controlli distruttivi o incompleti.
L’automazione rende conforme un processo per dispositivi medici?
No. L’automazione può migliorare la ripetibilità, il controllo e l’acquisizione delle registrazioni, ma la conformità dipende comunque da requisiti, metodi, controlli, convalida, registrazioni, verifiche qualificate e normative vigenti sui dispositivi medici adeguati. I macchinari non attribuiscono la responsabilità normativa né approvano il prodotto autorizzato al rilascio. Queste responsabilità restano in capo al fabbricante.
Quali registrazioni di tracciabilità deve conservare una linea automatizzata?
Conservate le registrazioni richieste dal sistema qualità applicabile, dal piano di prodotto e dalle norme di mercato. I collegamenti comuni includono lotto e stato del materiale, identità dei macchinari, stato di taratura, revisione della ricetta di processo, risultati e limiti misurati, azioni dell’utente o del sistema, disposizione delle non conformità, rilascio finale e identità applicabile di lotto, numero di serie o UDI. Definite responsabilità, accesso, tempi di conservazione, reperimento, backup e controllo delle modifiche affinché ogni registrazione supporti una decisione concreta. Prima del rilascio, verificate il reperimento delle registrazioni usando un evento rappresentativo: una registrazione che non si riesce a trovare non può supportare il contenimento.
Riferimenti e fonti
- FDA, regolamento sul sistema di gestione della qualità (QMSR)
- eCFR, 21 CFR Part 820, regolamento sul sistema di gestione della qualità
- FDA, classificazione dei dispositivi medici
- FDA, nozioni di base sull’UDI
- FDA, processo di stampa 3D dei dispositivi medici
- ISO, ISO 13485, dispositivi medici
- FDA, domande frequenti: QMSR
Conclusione principale
Una produzione di dispositivi medici difendibile collega requisiti, limiti di processo, evidenze, eccezioni e decisioni di rilascio alla stessa definizione controllata del prodotto.
PERCHÉ SCRIVIAMO
Approfondimenti tecnici di ZEUEE
ZEUEE condivide guide tecniche basate sull'esperienza maturata in progetti di automazione reali. Dal 2005, progettiamo e produciamo macchinari di automazione non standard per l'assemblaggio di connettori, la produzione di cablaggi, le linee robotizzate, il controllo con visione artificiale e l'ammodernamento delle fabbriche intelligenti.
Fondata nel 2005
Base produttiva di 20.000 m²
Oltre 120 specialisti
Oltre 150 brevetti R&D
Certificata ISO9001:2015





