Póngase en contacto con Zeyu lntelligent Industrial Company

Manufactura de dispositivos médicos: guía de control para 2026

Actualizado en agosto de 2026
Los dispositivos médicos son productos destinados a un propósito médico según la definición y las normas del mercado correspondiente. La manufactura de dispositivos médicos convierte el uso previsto y los requisitos del producto en resultados de producción repetibles, con registros que muestran qué se fabricó, cómo se controló el proceso y quién aceptó el resultado. Abarca mucho más que el ensamble: el marco de clasificación, la transferencia del diseño, los controles de proveedores, la verificación, la validación, la trazabilidad, la liberación y el control de cambios determinan el sistema de producción.
Esta guía está dirigida a los equipos de ingeniería, calidad, operaciones y compras que planean nuevos dispositivos médicos o revisan un proceso existente. Explica un marco de control centrado en Estados Unidos y enlaza fuentes actuales de la FDA y la ISO. Es información educativa sobre manufactura, no asesoría legal ni regulatoria. La clasificación del producto, los requisitos del mercado y su aplicabilidad deben confirmarse para el dispositivo y el fabricante específicos.
Respuesta directa
La preparación de una línea de producción no se demuestra con un ensamble rápido. Se alcanza cuando los requisitos del producto, los métodos de aceptación, los límites del proceso, la trazabilidad, el control de cambios y la autoridad de liberación forman un solo sistema de evidencia.
Quienes buscan configuraciones de equipos en lugar de la lógica de control de esta guía pueden consultar las soluciones de automatización para el ensamble de dispositivos médicos de ZEUEE. Mantener esa decisión comercial en la página de soluciones evita que esta guía compita por la misma intención de consulta.
¿Qué se considera un dispositivo médico y por qué importa su clasificación?
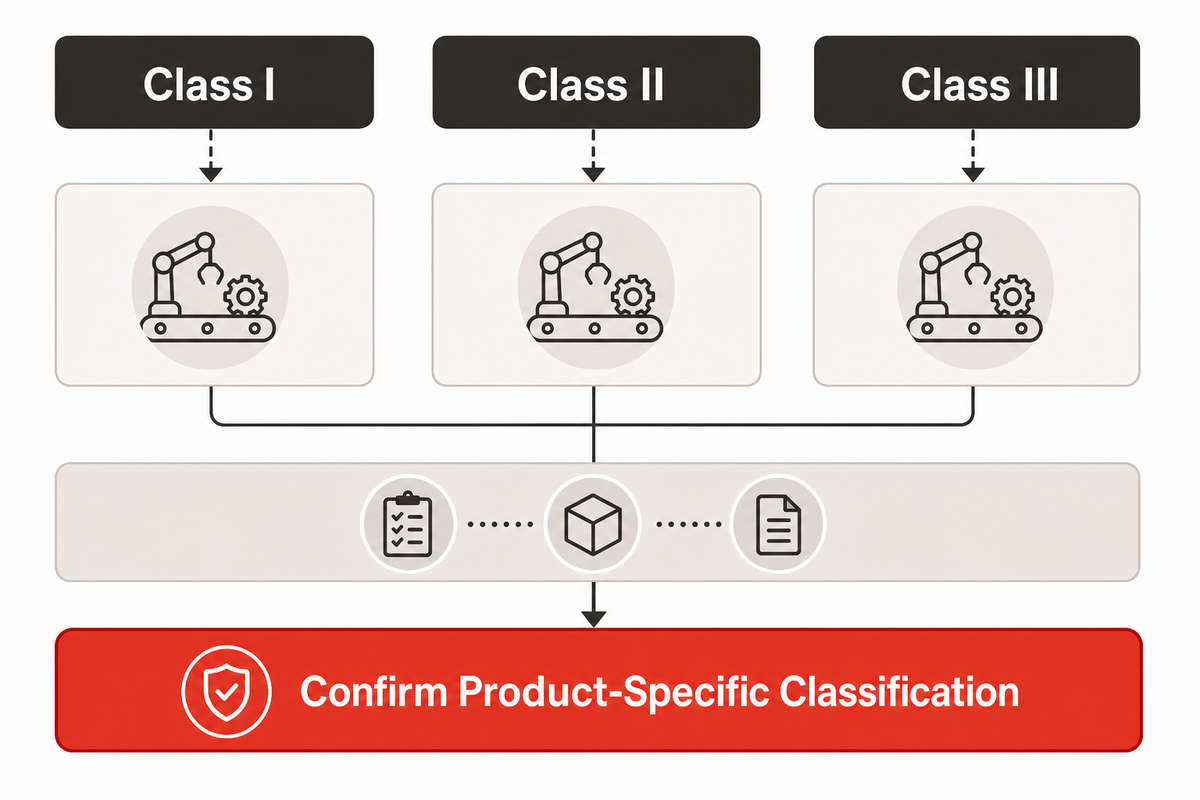
El uso previsto, no la apariencia, define un dispositivo médico. Los equipos de diagnóstico, los instrumentos quirúrgicos, los productos de diagnóstico in vitro, el software como dispositivo médico y los dispositivos implantables pueden estar sujetos a regulación como dispositivos; sin embargo, la evidencia de manufactura puede variar mucho. La clasificación ayuda a orientar los controles, pero también se requiere un análisis específico del producto.
Los cambios en el uso previsto son importantes porque el mismo hardware puede estar sujeto a reglas distintas si cambia su propósito. En la industria de dispositivos médicos, los equipos trabajan con muchos tipos de dispositivos, desde dispositivos de diagnóstico no invasivos hasta dispositivos médicos de alto riesgo. Su diseño y manufactura inciden en la atención al paciente, pero los registros de manufactura por sí solos no demuestran que un producto sea seguro y eficaz.
La FDA asigna los dispositivos en Estados Unidos a la Clase I, II o III según los controles necesarios para ofrecer una garantía razonable de seguridad y eficacia. Su guía de clasificación vigente indica que la agencia ha clasificado alrededor de 1,700 tipos genéricos de dispositivos en 16 paneles de especialidades médicas. Aun así, es necesario verificar el código del producto, el uso previsto, las indicaciones y las regulaciones aplicables. Las listas de ejemplos de dispositivos de Clase II o de Clase III no permiten clasificar un producto nuevo.
| Contexto | Pregunta de manufactura | Lo que la clasificación no determina |
|---|---|---|
| Dispositivos de Clase I | ¿Qué controles generales y requisitos específicos del producto aplican? | Que todos los dispositivos de bajo riesgo estén exentos de todos los requisitos |
| Dispositivos de Clase II | ¿Qué controles especiales y evidencias de desempeño inciden en la producción? | Un plan universal de inspección o validación |
| Dispositivos de Clase III | ¿Cómo condicionan el proceso los resultados de mayor riesgo y los compromisos de presentación? | Que todos los dispositivos médicos implantables utilicen el mismo proceso |
| Productos médicos de diagnóstico in vitro | ¿Qué interfaces entre reactivos, muestras, software e instrumentos son críticas? | La vía de comercialización del producto |
| Dispositivos médicos de un solo uso | ¿Cómo se relacionan los controles de materiales, limpieza, empaque y lotes? | La esterilidad o la vida útil basadas únicamente en la evidencia de ensamble |
| Dispositivos no invasivos | ¿Qué resultados de contacto, medición o mecánicos son relevantes? | Que el riesgo siempre sea bajo |
| Software como dispositivo médico | ¿Cómo se controlan las versiones de software, la configuración y los archivos binarios liberados? | Un requisito de la línea física de ensamble |
| Sistemas conectados o combinados | ¿Qué interfaces y controles de componentes cruzan los límites entre organizaciones? | Qué autoridad o norma rige cada componente |
| Accesorios y componentes | ¿Qué función, etiquetado y relación con el dispositivo terminado aplican? | La consideración automática como fabricante del dispositivo terminado |
Esta tabla sirve como orientación, no como herramienta de clasificación. En Estados Unidos, las tres clases de dispositivos médicos son solo una parte del marco; otros mercados aplican normas distintas. Para planificar las instalaciones, utilice el selector de clase de sala limpia para dispositivos médicos de ZEUEE como apoyo para formular preguntas y luego solicite a los equipos responsables de calidad y regulación que determinen los requisitos ambientales reales.
La transferencia del diseño a producción en 6 etapas
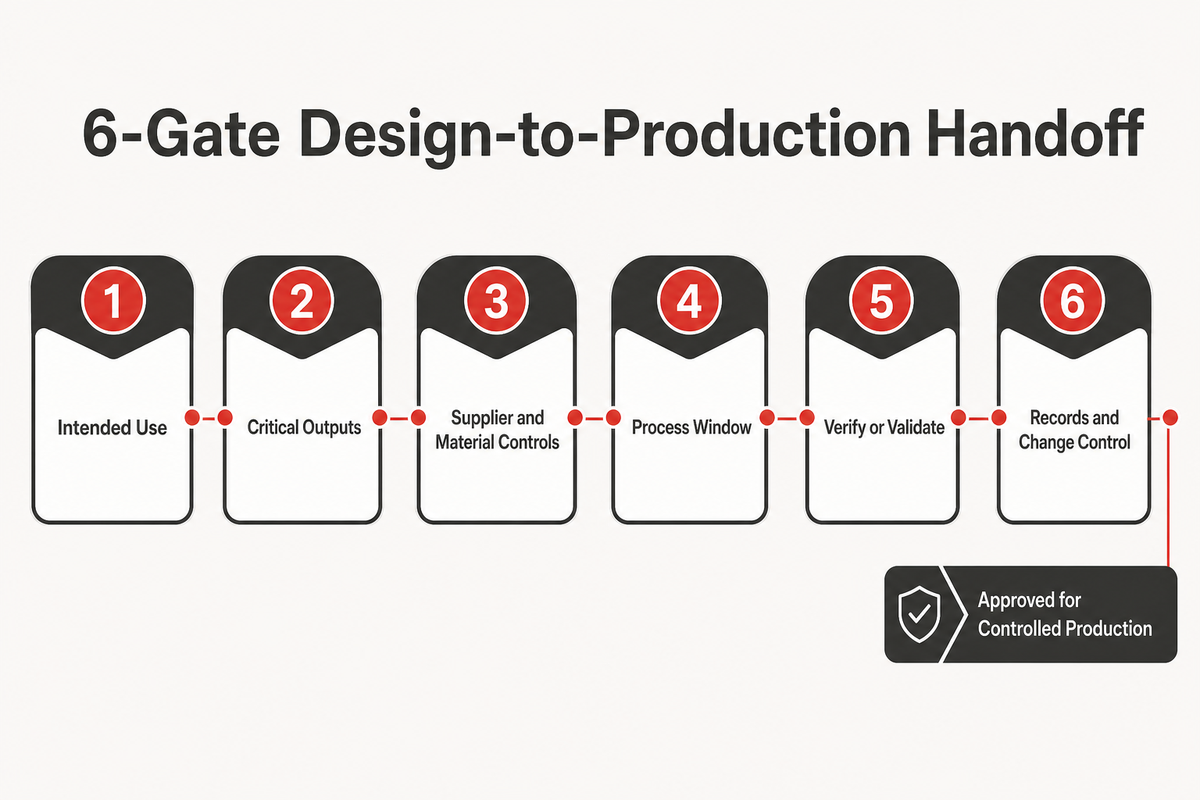
La transferencia del diseño a producción en 6 etapas convierte la transferencia del diseño en seis preguntas sobre evidencia. Cada etapa se cierra solo cuando son visibles sus datos de entrada, responsables, criterios de aceptación y excepciones pendientes. Así se evita que producción reciba un plano sin la justificación, los límites y los registros necesarios para controlar el proceso.
- Defina el límite del uso previsto: identifique el producto liberado, sus variantes, mercados, etiquetado, interfaces y supuestos de clasificación del dispositivo.
- Convierta los requisitos en resultados críticos: relacione los planos y las especificaciones con las características que afectan la función, la identidad, la limpieza, el empaque o la seguridad del dispositivo.
- Controle proveedores y materiales: defina las fuentes aprobadas, la evidencia de recepción, la identificación del estado, las sustituciones y la escalación ante la variabilidad.
- Defina la ventana del proceso: identifique los estados de los equipos, los parámetros, los dispositivos de sujeción, las recetas, las variables ambientales y las decisiones del operador que pueden cambiar los resultados.
- Elija entre verificación y validación: determine qué resultados pueden comprobarse por completo y qué resultados del proceso requieren evidencia prospectiva porque la inspección posterior es insuficiente.
- Vincule los registros con el control de cambios: conecte las revisiones, el acceso, la calibración, las no conformidades, la liberación y la evidencia conservada antes de iniciar la producción rutinaria.
Estas etapas son independientes del tipo de máquina. Aplican tanto si los fabricantes de dispositivos médicos utilizan estaciones de trabajo manuales, dispositivos semiautomáticos, equipos de diagnóstico con carga de software o ensamble totalmente automatizado. También permiten detectar la incertidumbre: una interfaz de materiales o un método de aceptación sin resolver es una condición para detenerse, no una razón para solicitar una máquina más rápida.
Haga
- Asigne una persona responsable a cada etapa.
- Registre los supuestos y las desviaciones pendientes.
- Asegure la trazabilidad de los métodos de aceptación hasta los requisitos liberados.
Evite
- Dar por completa la transferencia del diseño con solo tener un plano firmado.
- Usar la capacidad del equipo para inventar una tolerancia del producto.
- Iniciar la validación antes de estabilizar la definición del proceso.
¿Qué cambió con QMSR en 2026?
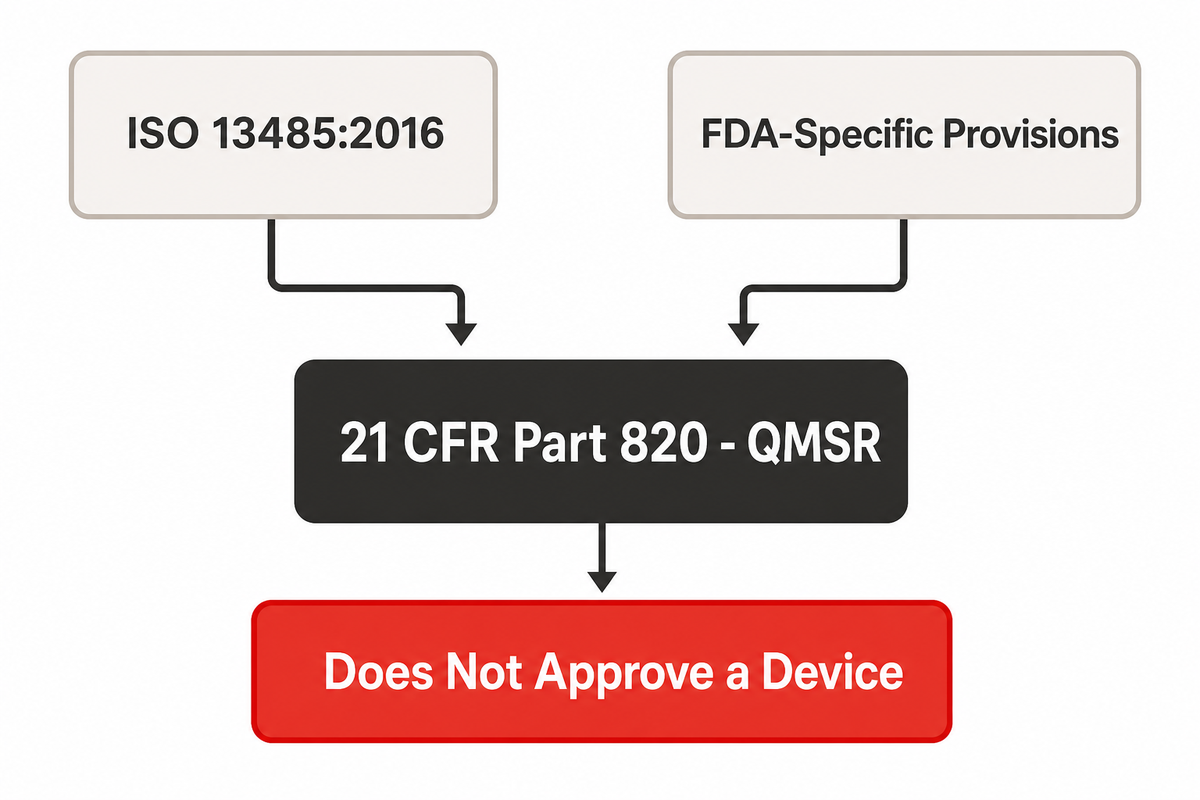
La regulación del sistema de gestión de calidad de la FDA entró en vigor el 2 de febrero de 2026. QMSR incorpora ISO 13485:2016 por referencia en 21 CFR Part 820 y añade disposiciones específicas de la FDA. Modifica el marco regulatorio y el enfoque de inspección; no aprueba productos médicos, elimina otros requisitos aplicables ni convierte un certificado en aceptación del producto.
La página vigente de QMSR de la FDA indica la fecha de entrada en vigor y explica la alineación. El texto legal vigente es 21 CFR Part 820. La FDA también identifica su programa de inspección actual e indica que el enfoque QSIT anterior quedó retirado. Los equipos deben actualizar los procedimientos, los criterios de auditoría, la capacitación y las referencias que aún tratan la regulación QS anterior como vigente.
El alcance también importa. La Parte 820 se refiere a los fabricantes de dispositivos médicos terminados, mientras que el tratamiento de componentes, servicios y otras funciones depende de los hechos y requisitos aplicables. El resumen oficial de ISO 13485 de la ISO describe un modelo de gestión de calidad para todo el ciclo de vida que incluye riesgos, controles de proveedores, verificación, validación, transferencia y retroalimentación. Ninguno de los dos documentos sustituye las guías específicas del producto, los compromisos de presentación ni las normas de otros mercados.
Durante el desarrollo de dispositivos médicos, un requisito regulatorio de la FDA puede incorporarse al plan de manufactura mediante la clasificación, controles especiales, guías, compromisos de presentación o la Parte 820. Vincule cada requisito con un resultado controlado del producto o del proceso, en lugar de copiarlo en una lista de verificación genérica.
Límite regulatorio: la alineación del marco del sistema de calidad no implica que las reglas para los productos sean idénticas en todos los mercados. Confirme el dispositivo, la función, la jurisdicción y el texto regulatorio vigente antes de establecer los requisitos de producción.
¿Verificación o validación? Aplique la prueba de inspeccionabilidad de 9 filas
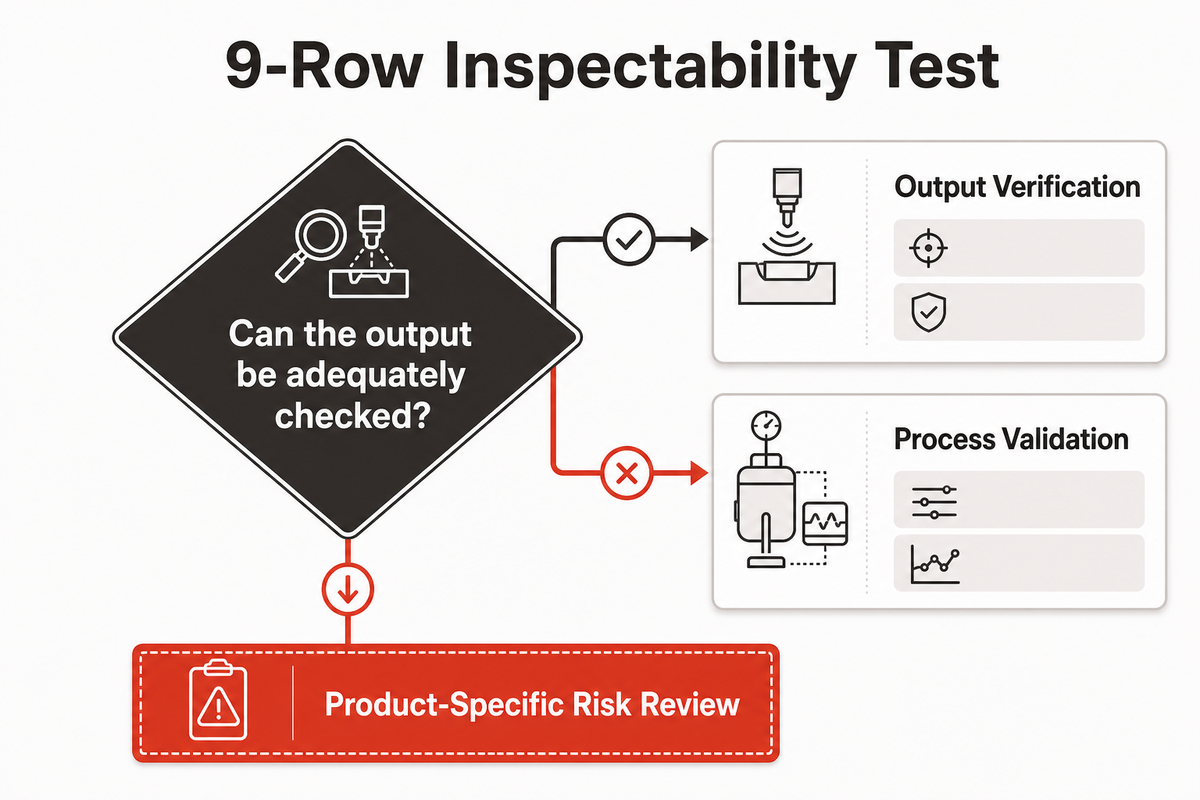
La verificación determina si un resultado cumple los requisitos especificados; la validación del proceso establece evidencia para los resultados de un proceso que no pueden verificarse completamente después. La inspeccionabilidad orienta la decisión práctica: ¿se puede medir la característica después con cobertura suficiente y sin destruir el resultado que se va a liberar? Si no es posible, los controles y la validación del proceso asumen una mayor parte de la garantía.
La FDA explica esta lógica en su página sobre procesos de manufactura aditiva de dispositivos médicos: algunas características se pueden verificar, mientras que una inspección destructiva o poco práctica puede hacer necesaria la validación antes de iniciar la producción. Aplique este principio mediante un proceso específico para el producto y el sistema de calidad, en lugar de copiar esta tabla como protocolo.
| Tipo de característica | ¿Se puede comprobar adecuadamente cada unidad liberada? | Enfoque probable de la evidencia | Limitación importante |
|---|---|---|---|
| Identidad y orientación de las piezas | A menudo sí, con detección validada y lógica de rechazo | Verificación del resultado y calificación del equipo | La capacidad de detección debe corresponder a los defectos reales |
| Dimensiones accesibles | A menudo sí, si el método es adecuado | Evidencia del sistema de medición y registros de inspección | El muestreo quizá no demuestre el cumplimiento de cada unidad |
| Resistencia de una unión o soldadura oculta | Por lo general, no sin pruebas destructivas | Ventana del proceso validada y parámetros monitoreados | Una imagen de la superficie quizá no demuestre la resistencia interna |
| Integridad del sello | Depende del método y del diseño del empaque | Validación del método, validación del proceso y muestreo definido | Una sola prueba quizá no cubra todos los modos de falla |
| Carga de software o recetas | A menudo, mediante suma de verificación, versión y evidencia funcional | Control de configuración y registro de carga verificada | La versión correcta no demuestra que todas las funciones operen correctamente |
| Presencia de partículas o resultado de limpieza | Rara vez en cada unidad | Controles ambientales y del proceso con métodos calificados | La clase de las instalaciones por sí sola no demuestra la limpieza del producto |
| Contenido y legibilidad de la etiqueta | A menudo, mediante inspección controlada con visión artificial | Control de datos maestros, conjunto de pruebas de inspección y registro de rechazos | El texto puede ser legible y aun así no coincidir con el texto aprobado |
| Configuración del empaque | En parte; depende de las interfaces ocultas | Componentes verificados, verificaciones de ensamble y proceso de empaque calificado | La apariencia no demuestra la vida útil |
| Resultado de la esterilización | No con una inspección final rutinaria solamente | Proceso validado, carga controlada y evidencia de liberación requerida | Los registros de ensamble no demuestran la esterilidad |
Es normal combinar estrategias. La visión artificial puede verificar la presencia y orientación, mientras que la validación cubre un proceso de unión oculto. Las pruebas funcionales pueden confirmar un resultado, mientras que los controles de proveedores y la calibración protegen los datos de entrada. La página de ZEUEE sobre sistemas de inspección con visión artificial para la verificación de producción describe esta categoría de equipos; la estrategia de validación sigue siendo responsabilidad del fabricante.
¿Cómo lograr trazabilidad sin acumular datos solo por aparentar?
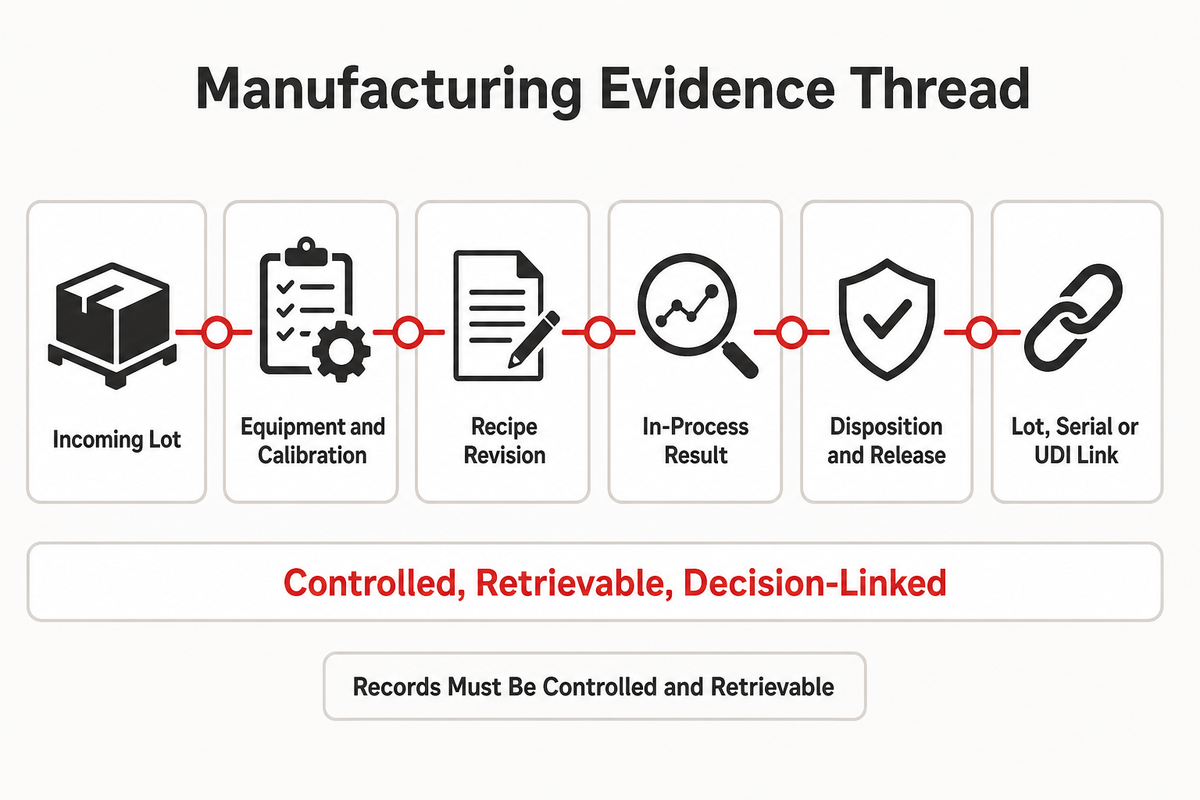
Una trazabilidad eficaz crea una cadena de evidencia desde el material recibido hasta el producto liberado. Cada registro debe identificar un elemento controlado, un punto de decisión, una persona responsable y una revisión o referencia temporal. Acumular miles de lecturas sin reglas claras de estado, límites o recuperación genera volumen de datos, no garantía.
| Tipo de evidencia | Qué debe responder el registro | Control necesario | Riesgo si falta |
|---|---|---|---|
| Lote recibido | ¿Qué material aprobado ingresó al proceso? | Proveedor, lote, estado y evidencia de recepción | No es posible delimitar de forma confiable los productos afectados |
| Estado del material | ¿Se aceptó, retuvo o rechazó antes de utilizarlo? | Control electrónico o físico del estado | El material sin liberar puede ingresar a producción |
| Identidad del equipo | ¿Qué máquina, estación, dispositivo de sujeción o herramienta se utilizó? | Identidad única y estado aprobado | No es posible vincular los eventos con el historial del equipo |
| Estado de calibración o mantenimiento | ¿El recurso estaba en su estado aprobado? | Fechas de vencimiento, estado, excepciones y revisión del impacto | La confiabilidad de las mediciones no está clara |
| Revisión de la receta | ¿Qué parámetros liberados y versión del software se utilizaron? | Acceso, aprobación, suma de verificación e historial de revisiones | No es posible vincular el resultado con el proceso previsto |
| Resultado durante el proceso | ¿Qué se midió y con qué límite se comparó? | Unidades, método, límite, fecha y hora, y disposición | Hay un número, pero carece de significado |
| Disposición de la no conformidad | ¿Por qué una unidad fallida o sospechosa avanzó o se detuvo? | Segregación, autorización, motivo y vínculo con el registro | Las piezas rechazadas pueden mezclarse con los resultados aceptados |
| Liberación final | ¿Quién confirmó que la evidencia requerida estaba completa? | Autoridad de liberación y revisión de excepciones | Se confunde el fin de la producción con la aceptación |
| Vínculo con UDI, número de serie o lote | ¿Qué historial de producción corresponde a la identidad distribuida? | Normas de identidad aplicables y datos maestros controlados | No es posible delimitar eficientemente los problemas detectados en campo |
La página Aspectos básicos de UDI de la FDA explica cómo el sistema permite identificar dispositivos durante su distribución y uso. Eso no significa que cada componente o evento de producción reciba un UDI. La determinación de aplicabilidad sigue siendo responsabilidad del equipo correspondiente; por su parte, el sistema de manufactura conserva el vínculo con el lote, el número de serie u otro identificador necesario para sus registros controlados y los retiros de dispositivos médicos.
Para obtener más información sobre cómo convertir los resultados de inspección en decisiones controladas, consulte la guía de evidencia para sistemas de inspección con visión artificial y la guía de equipos de pruebas automatizadas de ZEUEE.
¿Cuándo está listo para automatizarse un proceso de dispositivos médicos?
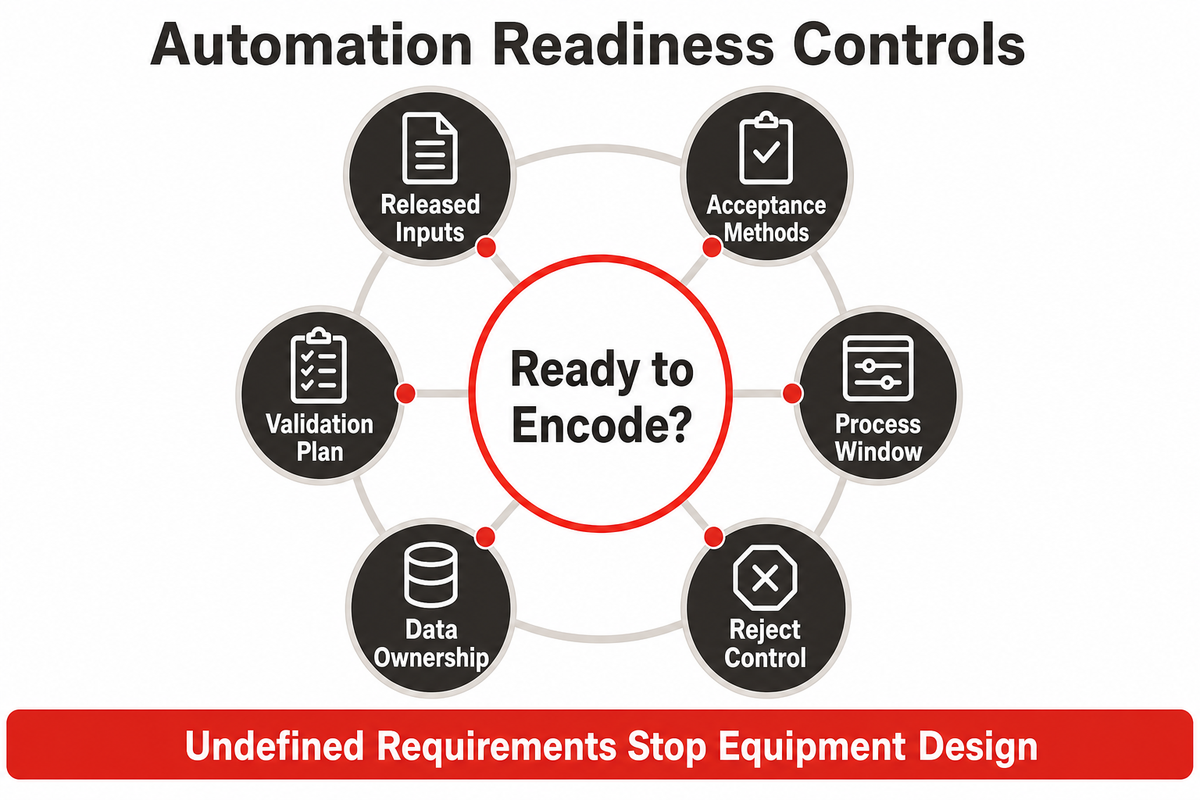
La preparación para la automatización comienza cuando las entradas, los resultados, los límites, las excepciones y las reglas de registro están lo suficientemente definidos para programarse. La automatización puede mejorar la uniformidad y la captura de datos, pero no puede establecer requisitos del producto, resolver un método de aceptación sin definir ni hacer que un proceso cumpla las normas por sí sola.
Antes de iniciar el diseño de los equipos, confirme lo siguiente:
- Entradas liberadas: hay responsables y control de revisiones para las variantes del producto, los planos, las listas de materiales, las materias primas aprobadas y los requisitos de las interfaces.
- Métodos de aceptación: cada característica crítica tiene un método adecuado, un límite, cobertura por muestra o unidad y una disposición final.
- Ventana del proceso: la unión, la dosificación, la manipulación, la carga de software o las pruebas cuentan con un rango operativo respaldado por evidencia.
- Controles de rechazo: la detección, la segregación, el retrabajo, la anulación y los modos de recuperación no pueden reintroducir silenciosamente material sospechoso en el flujo aceptado.
- Propiedad de los datos: los usuarios pueden identificar los registros oficiales, saben cuánto tiempo se conservan y conocen cómo se controlan las revisiones, las marcas de tiempo y el acceso.
- Plan de validación: las responsabilidades, los requisitos previos, las condiciones de desafío, las desviaciones, los criterios de aceptación y los factores que activan una revalidación se definen antes de la ejecución.
Los equipos que evalúan los equipos pueden comparar estos controles con las capacidades de las máquinas de ensamble automatizado personalizado de ZEUEE y la guía de planificación de máquinas de ensamble automatizado. Esas páginas abordan el diseño del sistema; este artículo sigue siendo el marco de control de calidad.
¿Cuáles son las fallas de control más comunes?
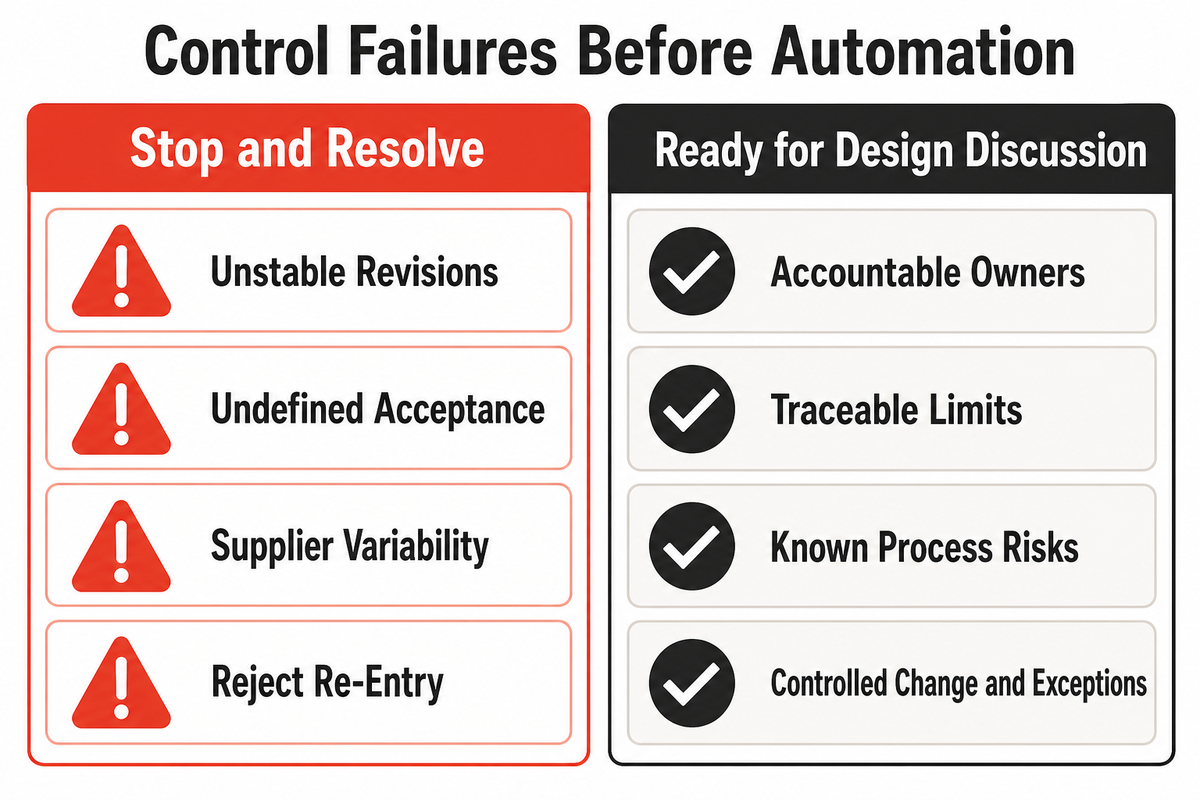
Las fallas más perjudiciales ocurren antes de la aceptación en fábrica. Surgen cuando un proyecto registra un supuesto como si fuera un requisito liberado. Aunque la máquina funcione, el paquete de evidencia quizá no demuestre si el resultado corresponde al producto previsto ni cómo se controló una excepción.
Aún no está listo para automatizar
- Las revisiones del dispositivo siguen cambiando sin un punto de congelamiento.
- Una característica crítica no tiene un método de medición aceptado.
- La variabilidad de los proveedores sigue sin resolverse.
- Las verificaciones únicamente destructivas no cuentan con una estrategia de validación.
- Los cambios en las recetas carecen de controles de acceso y aprobación.
- Las unidades rechazadas pueden volver al flujo sin una disposición controlada.
Listo para analizar el diseño
- Los requisitos y las variantes tienen responsables designados.
- Los resultados críticos y sus límites tienen trazabilidad.
- Se conocen los riesgos del proceso y las limitaciones de inspección.
- Están definidos los registros, su periodo de conservación y la autoridad de revisión.
- Las rutas para cambios y excepciones están claramente establecidas.
- Los requisitos previos de validación se pueden redactar antes de la ejecución.
La certificación también puede confundirse con la evidencia de producción. Un certificado del sistema de gestión de calidad puede ser pertinente para la supervisión de proveedores, pero no demuestra la seguridad de un dispositivo, lote o proceso, ni el resultado de seguridad de un dispositivo médico. Del mismo modo, una demostración exitosa no establece el control de rutina, a menos que las condiciones de desafío, la configuración, los métodos y los criterios de aceptación representen la producción prevista.
¿Qué debe preparar un equipo antes de hablar con un integrador de automatización?
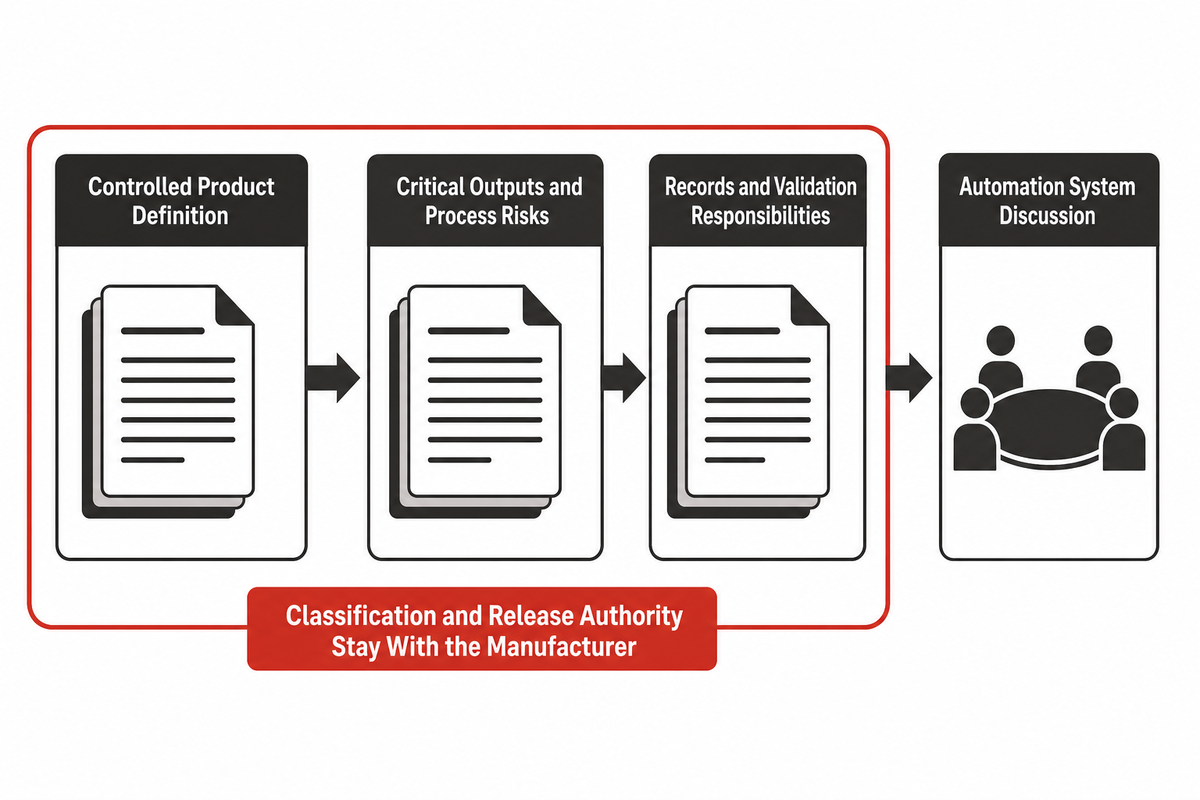
Prepare una descripción controlada del problema, no una lista de características deseadas para la máquina. El paquete debe identificar la familia del producto, la revisión vigente, los resultados críticos, las piezas y materias primas, la secuencia del proceso, los riesgos conocidos, los registros requeridos, las limitaciones de las instalaciones, las responsabilidades de validación y las preguntas pendientes. Señale claramente los supuestos para evitar que se confundan con datos de entrada aprobados.
El equipo de ingeniería de automatización de ZEUEE puede utilizar ese paquete para conversar sobre dispositivos de sujeción, movimiento, alimentación, unión, inspección, pruebas, manipulación de piezas rechazadas e interfaces de datos. Conozca al equipo de ingeniería de automatización de ZEUEE y luego consulte el alcance de las soluciones de automatización para dispositivos médicos para preparar la transferencia comercial. La clasificación del producto, las decisiones sobre el sistema de calidad y la autoridad de liberación siguen siendo responsabilidad del fabricante correspondiente y de los especialistas calificados.
¿Tiene una definición estable del proceso y un plan de evidencia?
Conversemos sobre su proceso de ensamble de dispositivos médicosPreguntas frecuentes
¿Qué es la manufactura de dispositivos médicos?
La manufactura de dispositivos médicos convierte los requisitos liberados del producto en resultados documentados y repetibles. Incluye controles de proveedores, métodos de producción, verificación, validación, trazabilidad, manejo de no conformidades, liberación y control de cambios. El trabajo comienza antes del ensamble y continúa con la conservación de la evidencia y los cambios controlados del proceso.
¿Cómo inciden las Clases I, II y III en la manufactura?
Las clasificaciones de Estados Unidos reflejan el nivel de control necesario, pero la clase por sí sola no define un plan de producción. El uso previsto, el código del producto, las regulaciones aplicables, los controles especiales, los compromisos de presentación y los riesgos del proceso determinan la evidencia específica. Confirme la clasificación específica del producto en lugar de basarse en una lista genérica de ejemplos.
¿Cuál es la diferencia entre la verificación y la validación del proceso?
La verificación comprueba si los resultados especificados cumplen los requisitos. La validación del proceso establece evidencia documentada de que un proceso definido puede producir de manera uniforme resultados aceptables cuando estos no pueden verificarse por completo después. La combinación adecuada depende del riesgo del producto, la inspeccionabilidad, la cobertura de las pruebas y las consecuencias de una inspección destructiva o incompleta.
¿La automatización hace que un proceso de dispositivos médicos cumpla las normas?
No. La automatización puede mejorar la repetibilidad, la inspección y la captura de registros, pero el cumplimiento sigue dependiendo de requisitos, métodos, controles, validación y registros adecuados, así como de revisiones calificadas y de las regulaciones vigentes sobre dispositivos médicos. Los equipos no asignan la responsabilidad regulatoria ni aprueban el producto liberado. Esas obligaciones siguen siendo del fabricante.
¿Qué registros de trazabilidad debe conservar una línea automatizada?
Conserve los registros exigidos por el sistema de calidad, el plan del producto y las normas del mercado aplicables. Entre los vínculos habituales están el lote y el estado del material, la identidad del equipo, el estado de calibración, la revisión de la receta, el resultado medido y su límite, las acciones del usuario o del sistema, la disposición de las no conformidades, la liberación final y la identidad aplicable del lote, número de serie o UDI. Defina la propiedad, el acceso, la conservación, la recuperación, las copias de seguridad y el control de cambios para que cada registro respalde una decisión real. Antes de la liberación, pruebe la recuperación de registros con un evento representativo; un registro que no se puede encontrar no permite tomar medidas de contención.
Referencias y fuentes
- FDA, regulación del sistema de gestión de calidad (QMSR)
- eCFR, 21 CFR Part 820, regulación del sistema de gestión de calidad
- FDA, clasifique su dispositivo médico
- FDA, aspectos básicos de UDI
- FDA, proceso de impresión 3D de dispositivos médicos
- ISO, ISO 13485, dispositivos médicos
- FDA, preguntas frecuentes: QMSR
Idea clave
Una producción de dispositivos médicos que pueda justificarse vincula los requisitos, los límites del proceso, la evidencia, las excepciones y las decisiones de liberación con la misma definición controlada del producto.
POR QUÉ ESCRIBIMOS
Acerca de los conocimientos de ingeniería de ZEUEE
ZEUEE comparte guías técnicas basadas en la experiencia real de proyectos de automatización. Desde 2005, diseñamos y fabricamos equipos de automatización no estándar para el ensamble de conectores, la producción de arneses de cables, las líneas robotizadas, la inspección con visión artificial y las mejoras para fábricas inteligentes.
Fundada en 2005
Base de producción de 20,000 m²
120+ especialistas
150+ patentes de I+D
Certificación ISO9001:2015
Perfil de contacto
Empresa
ZEUEE
Correo electrónico
trade@zeuee.com
Teléfono
+86 755 2942 9358
Contacto con ZEUEE
Trending now






