Kontaktieren Sie Zeyu lntelligent Industrial Company

Medizinproduktefertigung: Leitfaden zur Prozesskontrolle 2026

Aktualisiert im August 2026
Medizinprodukte sind Produkte, die gemäß Definition und Vorschriften des jeweiligen Marktes für einen medizinischen Zweck bestimmt sind. Die Medizinproduktefertigung überführt den Verwendungszweck und die Produktanforderungen in reproduzierbare Produktionsergebnisse. Aufzeichnungen belegen dabei, was gefertigt wurde, wie der Prozess gesteuert wurde und wer das Ergebnis freigegeben hat. Dazu gehört mehr als die Montage: Auch der Klassifizierungskontext, die Designübertragung, Lieferantenkontrollen, Verifizierung, Validierung, Rückverfolgbarkeit, Freigabe und Änderungslenkung prägen das Produktionssystem.
Dieser Leitfaden richtet sich an Entwicklungs-, Qualitäts-, Betriebs- und Beschaffungsteams, die neue Medizinprodukte planen oder einen bestehenden Prozess überarbeiten. Er erläutert einen auf die USA ausgerichteten Kontrollrahmen und verweist auf aktuelle Quellen der FDA und der ISO. Die Informationen zur Fertigung dienen der Weiterbildung und stellen keine Rechts- oder Regulierungsberatung dar. Produktklassifizierung, Marktanforderungen und Anwendbarkeit müssen für das jeweilige Produkt und den Hersteller bestätigt werden.
Direkte Antwort
Die Bereitschaft einer Produktionslinie ergibt sich nicht aus einer schnellen Montage. Sie ist gegeben, wenn Produktanforderungen, Abnahmemethoden, Prozessgrenzen, Rückverfolgbarkeit, Änderungslenkung und Freigabebefugnis ein gemeinsames Nachweissystem bilden.
Wer Gerätekonfigurationen statt der in diesem Leitfaden behandelten Kontrolllogik sucht, findet bei ZEUEE Lösungen zur Automatisierung der Medizinproduktemontage. So bleibt die kommerzielle Entscheidung auf der Lösungsseite und dieser Leitfaden konkurriert nicht um dieselbe Anfrage.
Was gilt als Medizinprodukt und warum ist die Klassifizierung wichtig?
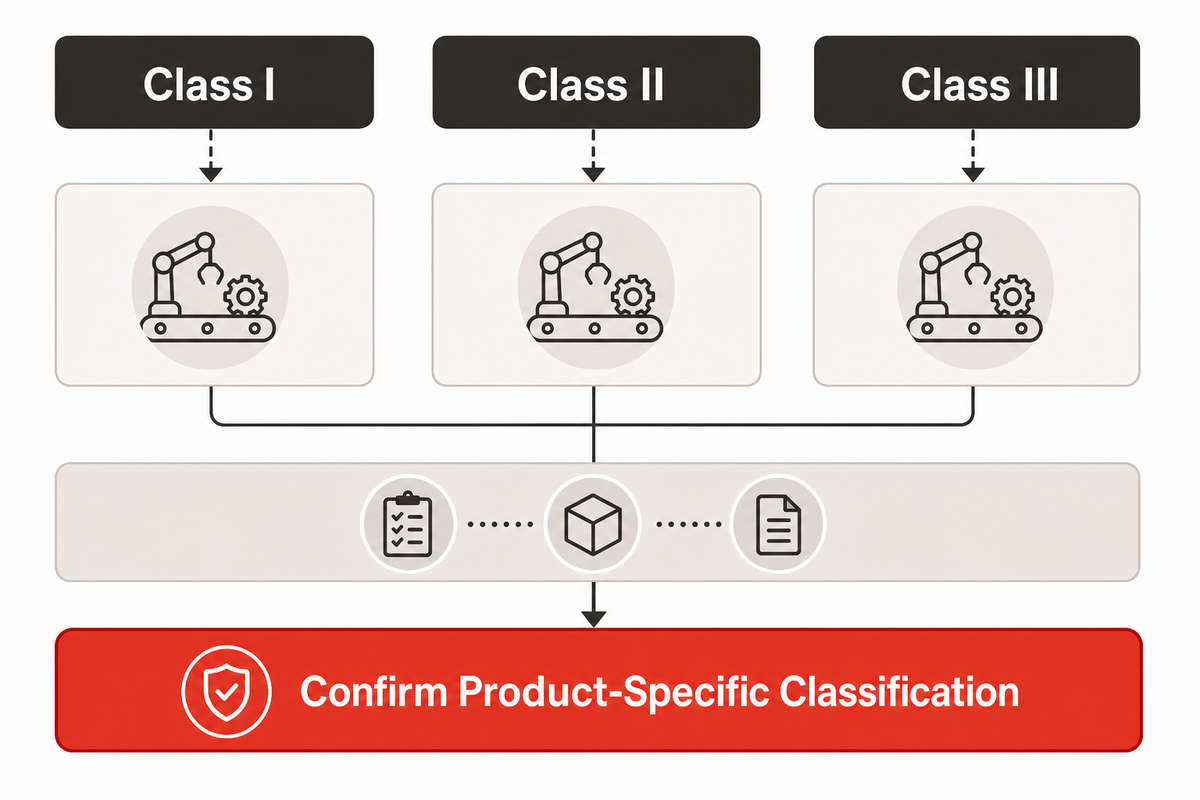
Der Verwendungszweck, nicht das Aussehen, bestimmt, ob ein Produkt ein Medizinprodukt ist. Diagnostische Geräte, chirurgische Instrumente, In-vitro-Diagnostika, Software als Medizinprodukt und implantierbare Produkte können der Medizinprodukte-Regulierung unterliegen. Die erforderlichen Fertigungsnachweise unterscheiden sich jedoch stark. Die Klassifizierung hilft, die Kontrollen einzuordnen; eine produktspezifische Analyse bleibt dennoch erforderlich.
Änderungen des Verwendungszwecks sind relevant, weil dieselbe Hardware bei geändertem Zweck anders reguliert werden kann. In der Medizinprodukteindustrie arbeiten Teams mit vielen Medizinprodukttypen – von nicht invasiven Diagnosegeräten bis hin zu Medizinprodukten mit hohem Risiko. Entwicklung und Fertigung wirken sich auf die Patientenversorgung aus, doch Fertigungsaufzeichnungen allein belegen nicht, dass ein Produkt sicher und wirksam ist.
Die FDA ordnet Medizinprodukte in den USA der Klasse I, II oder III zu. Maßgeblich sind die Kontrollen, die erforderlich sind, um eine angemessene Gewähr für Sicherheit und Wirksamkeit zu bieten. Laut ihrem aktuellen Leitfaden zur Klassifizierung hat die Behörde rund 1.700 generische Produkttypen in 16 medizinischen Fachbereichen klassifiziert. Produktcode, Verwendungszweck, Indikationen und anwendbare Vorschriften müssen weiterhin geprüft werden. Listen mit Beispielen für Produkte der Klasse II oder Klasse III reichen nicht aus, um ein neues Produkt zu klassifizieren.
| Kontext | Frage zur Fertigung | Was sich aus der Kennzeichnung nicht ableiten lässt |
|---|---|---|
| Produkte der Klasse I | Welche allgemeinen Kontrollen und produktspezifischen Anforderungen gelten? | Dass jedes Produkt mit geringem Risiko von allen Anforderungen ausgenommen ist |
| Produkte der Klasse II | Welche besonderen Kontrollen und Leistungsnachweise wirken sich auf die Fertigung aus? | Ein universeller Prüf- oder Validierungsplan |
| Produkte der Klasse III | Wie legen Ergebnisse mit höherem Risiko und Verpflichtungen aus Zulassungsanträgen den Prozess fest? | Dass für alle implantierbaren Medizinprodukte derselbe Prozess gilt |
| In-vitro-Diagnostika | Welche Schnittstellen zwischen Reagenzien, Proben, Software und Instrumenten sind kritisch? | Der Marktzugangsweg des Produkts |
| Einmalprodukte | Wie hängen Material, Sauberkeit, Verpackung und Chargenkontrollen zusammen? | Sterilität oder Haltbarkeit allein aufgrund von Montagenachweisen |
| Nicht invasive Produkte | Welche Kontakt-, Mess- oder mechanischen Ergebnisse sind relevant? | Dass das Risiko immer gering ist |
| Software als Medizinprodukt | Wie werden Softwareversionen, Konfigurationen und freigegebene Binärdateien kontrolliert? | Eine Anforderung an eine physische Montagelinie |
| Kombinationsprodukte oder vernetzte Systeme | Welche Schnittstellen und Kontrollen für Bestandteile überschreiten Organisationsgrenzen? | Welche Behörde oder Vorschrift für sämtliche Bestandteile maßgeblich ist |
| Zubehör und Komponenten | Welche Rolle, Kennzeichnung und Beziehung zum fertigen Medizinprodukt gelten? | Die automatische Einstufung als Hersteller eines fertigen Medizinprodukts |
Diese Tabelle dient der Orientierung und ist kein Klassifizierungsinstrument. In den USA sind die drei Klassen für Medizinprodukte nur ein Teil des Regelwerks; in anderen Märkten gelten andere Vorschriften. Für die Planung von Einrichtungen dient der Auswahlhilfe von ZEUEE zur Reinraumklasse für Medizinprodukte als Orientierung für die Fragestellung. Die tatsächlichen Umgebungsanforderungen müssen anschließend von den zuständigen Qualitäts- und Regulierungsteams festgelegt werden.
Die 6 Prüfschritte bei der Übergabe von der Entwicklung an die Fertigung
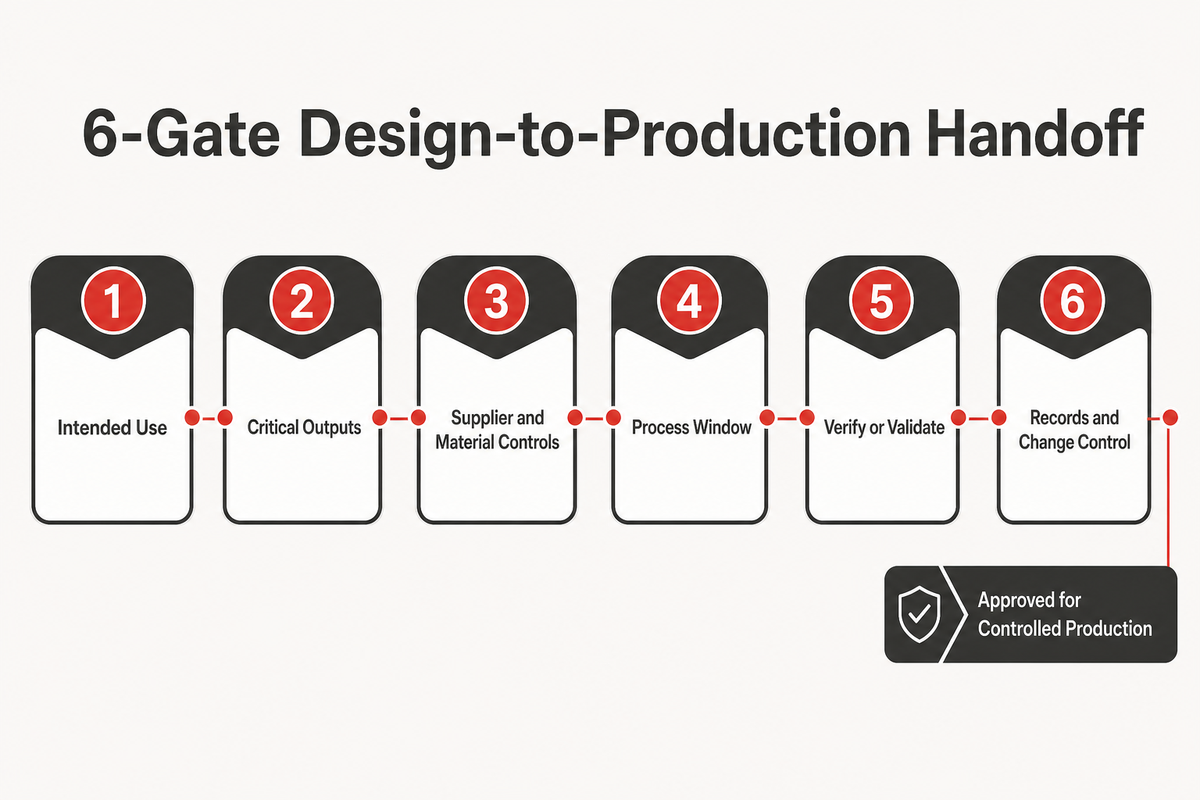
Die sechs Prüfschritte bei der Übergabe von der Entwicklung an die Fertigung strukturieren den Designtransfer anhand von sechs Nachweisfragen. Ein Prüfschritt gilt erst dann als abgeschlossen, wenn Eingaben, Verantwortliche, Abnahmeregeln und offene Ausnahmen ersichtlich sind. So wird verhindert, dass die Fertigung zwar eine Zeichnung, aber nicht die Begründung, Grenzwerte und Aufzeichnungen erhält, die zur Prozesskontrolle erforderlich sind.
- Grenzen des Verwendungszwecks festlegen – freigegebenes Produkt, Varianten, Märkte, Kennzeichnung, Schnittstellen und Annahmen zur Produktklassifizierung bestimmen.
- Anforderungen in kritische Ergebnisse überführen – Zeichnungen und Spezifikationen mit Merkmalen verknüpfen, die Funktion, Identität, Sauberkeit, Verpackung oder Produktsicherheit beeinflussen.
- Lieferanten und Materialien kontrollieren – zugelassene Bezugsquellen, Eingangsnachweise, Statuskennzeichnung, Ersatzmaterialien und Eskalationswege bei Abweichungen festlegen.
- Prozessfenster festlegen – Gerätezustände, Parameter, Vorrichtungen, Parametersätze, Umgebungseinflüsse und Entscheidungen der Bediener ermitteln, die das Ergebnis verändern können.
- Verifizierung oder Validierung auswählen – entscheiden, welche Ergebnisse vollständig geprüft werden können und für welche Prozessergebnisse prospektive Nachweise erforderlich sind, weil eine spätere Prüfung nicht ausreicht.
- Aufzeichnungen und Änderungslenkung verknüpfen – Revisionen, Zugriffsrechte, Kalibrierung, Nichtkonformitäten, Freigaben und aufbewahrte Nachweise vor Beginn der Routinefertigung miteinander verknüpfen.
Diese Prüfschritte sind unabhängig vom Maschinentyp. Sie gelten unabhängig davon, ob Hersteller von Medizinprodukten manuelle Arbeitsplätze, halbautomatische Vorrichtungen, Diagnosegeräte mit Softwareinstallation oder vollautomatisierte Montagesysteme einsetzen. Sie machen auch Unsicherheiten sichtbar: Eine ungeklärte Material-Schnittstelle oder Abnahmemethode ist ein Grund, den Prozess anzuhalten – kein Anlass, eine schnellere Maschine anzufordern.
Tun
- Für jeden Prüfschritt eine verantwortliche Person benennen.
- Offene Annahmen und Abweichungen dokumentieren.
- Abnahmemethoden auf freigegebene Anforderungen zurückführen können.
Nicht tun
- Eine unterzeichnete Zeichnung als vollständigen Designtransfer behandeln.
- Aus der Leistungsfähigkeit der Anlage eine Produkttoleranz ableiten.
- Mit der Validierung beginnen, bevor die Prozessdefinition stabil ist.
Was änderte sich 2026 durch die QMSR?
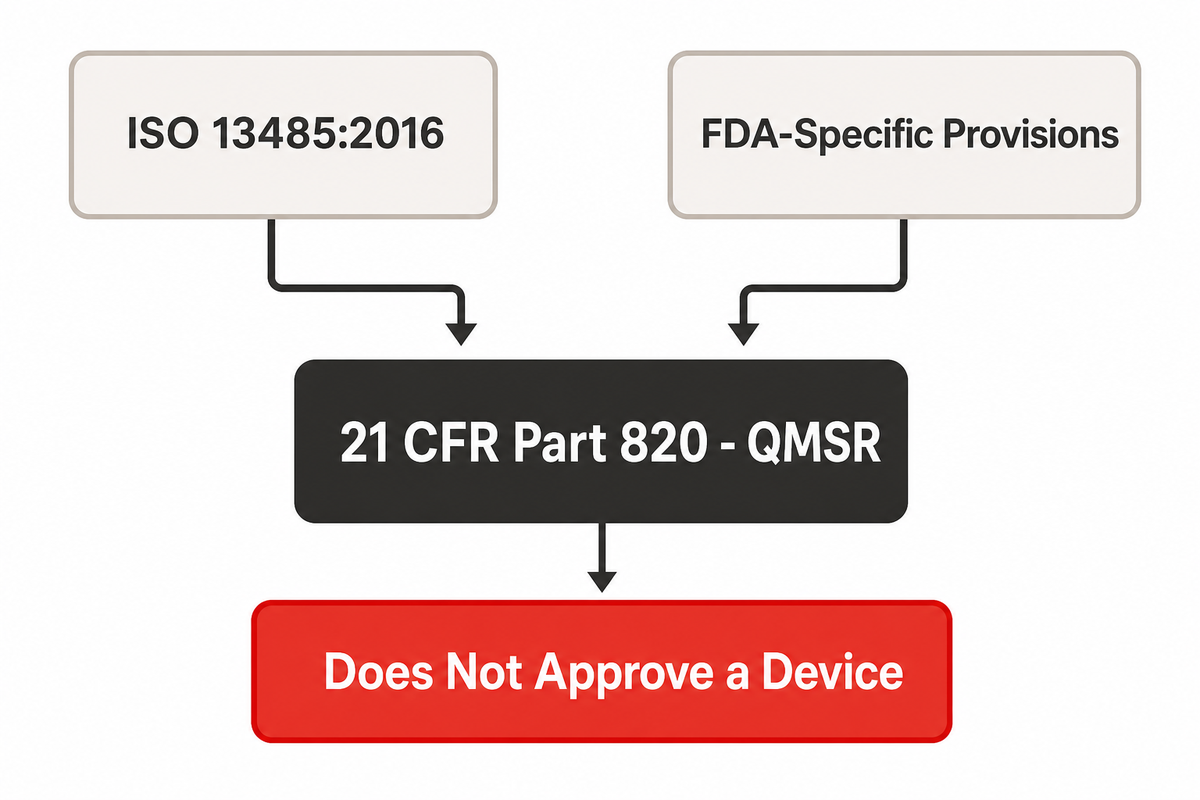
Die Qualitätsmanagementsystem-Verordnung der FDA (QMSR) trat am 2. Februar 2026 in Kraft. Die QMSR übernimmt ISO 13485:2016 durch Verweis in 21 CFR Part 820 und ergänzt FDA-spezifische Bestimmungen. Sie ändert den Regulierungsrahmen und den Inspektionsansatz. Sie lässt jedoch andere geltende Anforderungen unberührt, erteilt keine Produktzulassung und macht ein Zertifikat nicht zur Produktabnahme.
Die aktuelle QMSR-Seite der FDA nennt das Inkrafttreten und erläutert die Abstimmung. Der aktuelle 21 CFR Part 820 ist der geltende Rechtstext. Die FDA verweist zudem auf ihr aktuelles Inspektionsprogramm und erklärt, dass der frühere QSIT-Ansatz eingestellt wurde. Teams sollten Verfahren, Auditkriterien, Schulungen und Referenzen aktualisieren, die noch so formuliert sind, als gelte die vorherige QS-Verordnung weiterhin.
Auch der Anwendungsbereich ist relevant. Part 820 betrifft Hersteller fertiger Medizinprodukte; wie Komponenten, Dienstleistungen und andere Rollen behandelt werden, hängt von den konkreten Umständen und geltenden Anforderungen ab. Die offizielle Übersicht der ISO zu ISO 13485 beschreibt ein Qualitätsmanagementmodell für den gesamten Lebenszyklus, das Risiko, Lieferantenkontrollen, Verifizierung, Validierung, Transfer und Rückmeldungen umfasst. Keines der Dokumente ersetzt produktspezifische Leitlinien, Verpflichtungen aus Zulassungsanträgen oder Vorschriften anderer Märkte.
Bei der Entwicklung von Medizinprodukten kann eine FDA-Anforderung über die Klassifizierung, besondere Kontrollen, Leitlinien, Verpflichtungen aus Zulassungsanträgen oder Part 820 in den Fertigungsplan einfließen. Verknüpfen Sie jede Anforderung mit einem kontrollierten Produkt- oder Prozessergebnis, statt sie in eine allgemeine Checkliste zu kopieren.
Regulatorische Abgrenzung: Ein abgestimmter Rahmen für Qualitätsmanagementsysteme bedeutet nicht, dass die Produktvorschriften in allen Märkten identisch sind. Prüfen Sie Produkt, Rolle, Rechtsraum und aktuellen Rechtstext, bevor Sie Produktionsanforderungen festlegen.
Verifizierung oder Validierung? Der Prüfbarkeitstest mit 9 Zeilen
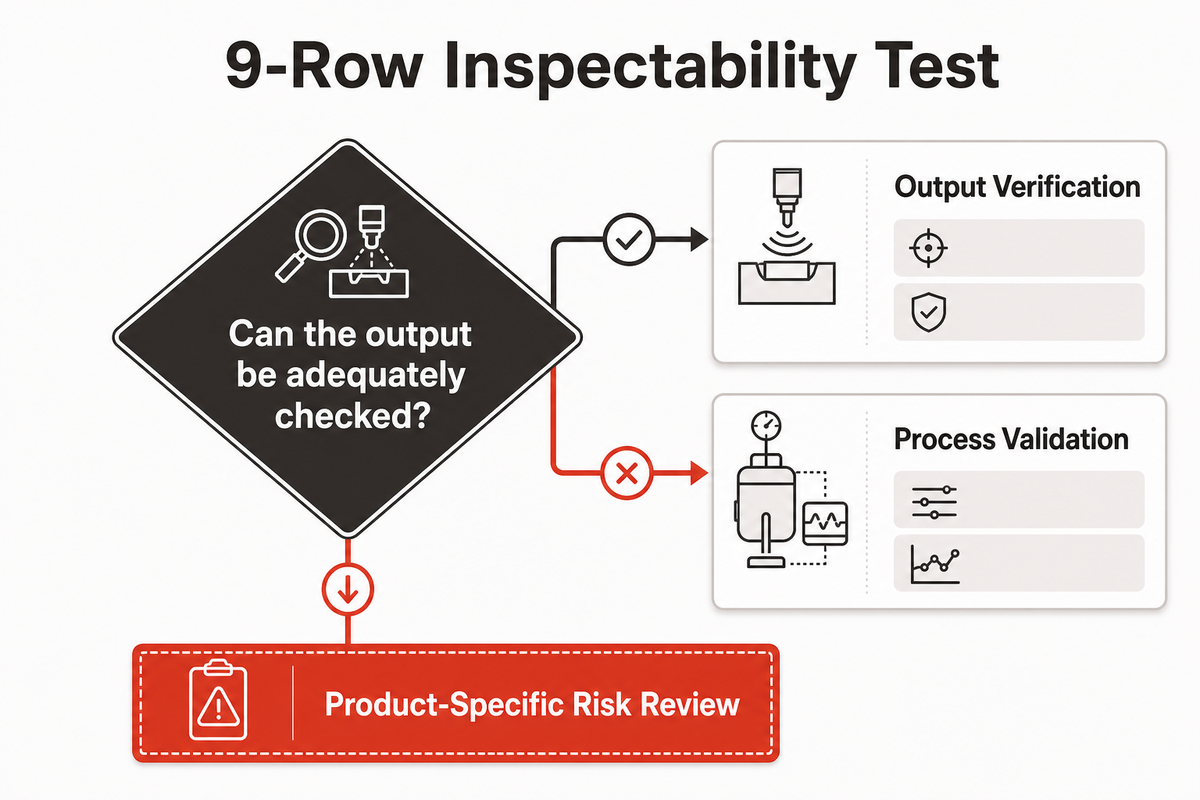
Bei der Verifizierung wird geprüft, ob ein Ergebnis festgelegte Anforderungen erfüllt. Die Prozessvalidierung erbringt Nachweise für Prozessergebnisse, die sich später nicht vollständig verifizieren lassen. Entscheidend ist die praktische Prüfbarkeit: Kann das Merkmal nach der Fertigung ausreichend umfassend gemessen werden, ohne das freizugebende Produkt zu zerstören? Wenn nicht, müssen Prozesskontrollen und Validierung einen größeren Teil der Absicherung übernehmen.
Die FDA erläutert diese Logik auf ihrer Seite zu additiven Fertigungsverfahren für Medizinprodukte: Manche Merkmale lassen sich verifizieren, während eine zerstörende oder unpraktikable Prüfung eine Validierung vor Produktionsbeginn erforderlich machen kann. Wenden Sie diesen Grundsatz im Rahmen einer produktspezifischen Risikoanalyse und des Qualitätsmanagementsystems an, statt diese Tabelle als Prüfprotokoll zu übernehmen.
| Merkmalstyp | Lässt sich jedes freizugebende Produkt ausreichend prüfen? | Schwerpunkt der Nachweise | Wichtige Einschränkung |
|---|---|---|---|
| Identität und Ausrichtung der Teile | Oft, mit validierter Sensorik und Ausschleuslogik | Produktverifizierung und Anlagenqualifizierung | Die Erkennungsfähigkeit muss tatsächlichen Fehlern entsprechen |
| Zugängliche Abmessungen | Oft, wenn die Methode geeignet ist | Nachweise zum Messsystem und Prüfaufzeichnungen | Stichproben belegen möglicherweise nicht die Konformität jeder Einheit |
| Festigkeit einer verdeckten Verbindung oder Schweißnaht | In der Regel nicht ohne zerstörende Prüfung | Validiertes Prozessfenster und überwachte Parameter | Ein Oberflächenbild belegt möglicherweise nicht die innere Festigkeit |
| Dichtheit der Versiegelung | Hängt von der Methode und der Verpackungsauslegung ab | Validierung der Methode, Prozessvalidierung und festgelegte Stichprobenprüfung | Ein einzelner Test deckt möglicherweise nicht alle Fehlerarten ab |
| Laden von Software oder Parametersätzen | Oft durch Prüfsumme, Version und Funktionsnachweis | Konfigurationslenkung und verifizierter Ladeaufzeichnung | Die richtige Version belegt nicht jede Funktion |
| Partikelbelastung oder Sauberkeitsergebnis | Selten bei jeder Einheit | Umgebungs- und Prozesskontrollen mit qualifizierten Methoden | Die Reinraumklasse allein belegt nicht die Sauberkeit des Produkts |
| Inhalt und Lesbarkeit der Kennzeichnung | Oft mit einer kontrollierten Bildverarbeitungsprüfung | Stammdatenkontrolle, Prüfsatz mit Testfällen und Ausschleusaufzeichnung | Lesbarer Text kann dennoch vom freigegebenen Text abweichen |
| Verpackungskonfiguration | Teilweise, abhängig von verdeckten Schnittstellen | Verifizierte Komponenten, Montageprüfungen und qualifizierter Verpackungsprozess | Das Erscheinungsbild belegt nicht die Haltbarkeit |
| Ergebnis der Sterilisation | Nicht allein durch eine routinemäßige Endprüfung | Validierter Prozess, kontrollierte Beladung und erforderliche Freigabenachweise | Montageaufzeichnungen belegen keine Sterilität |
Kombinierte Ansätze sind üblich. Die Bildverarbeitung kann Vorhandensein und Ausrichtung verifizieren, während eine Validierung einen verdeckten Fügevorgang abdeckt. Eine Funktionsprüfung kann ein Ergebnis bestätigen, während Lieferantenkontrollen und Kalibrierung die Eingaben absichern. Die Seite von ZEUEE zu Bildverarbeitungssystemen für die Produktionsprüfung beschreibt diese Gerätekategorie; für die Validierungsstrategie bleibt der Hersteller verantwortlich.
Wie lässt sich Rückverfolgbarkeit ohne Datenshow sicherstellen?
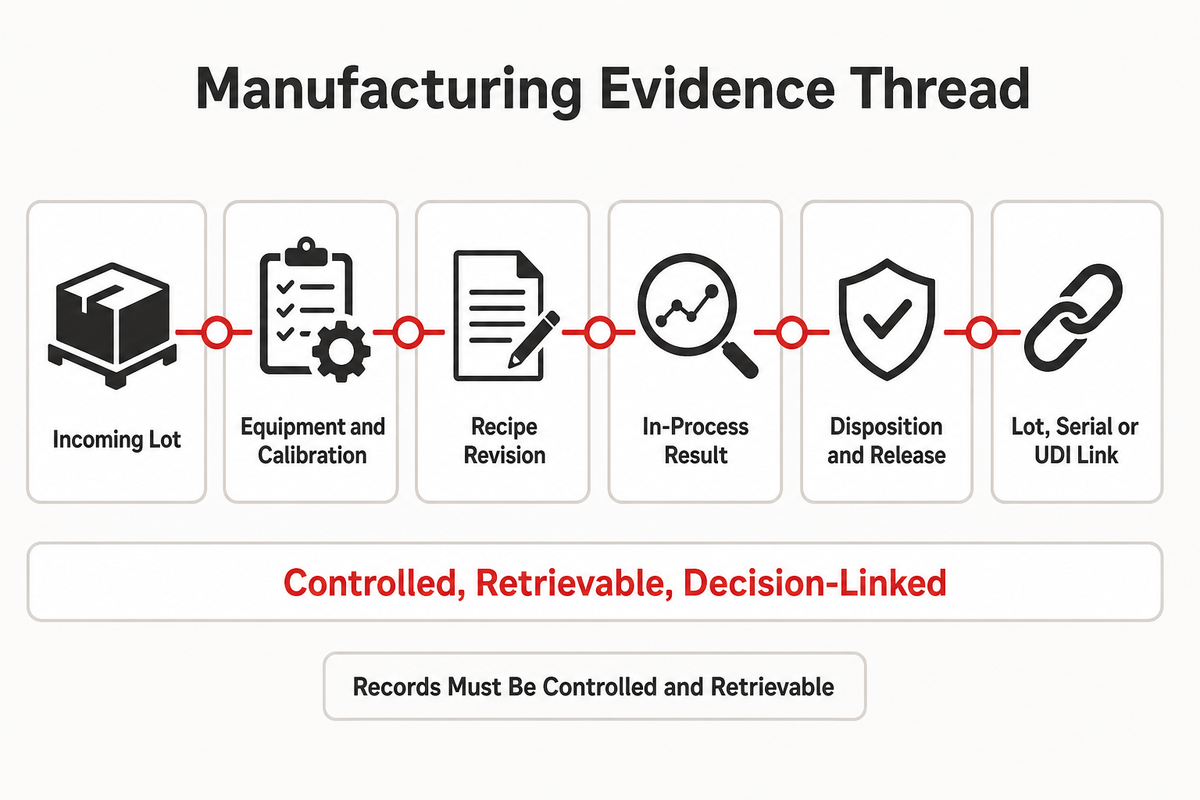
Eine wirksame Rückverfolgbarkeit bildet eine Nachweiskette vom eingehenden Material bis zum freigegebenen Produkt. Jede Aufzeichnung sollte ein kontrolliertes Objekt, einen Entscheidungspunkt, eine verantwortliche Person und eine Revisions- oder Zeitangabe erkennen lassen. Tausende Messwerte ohne eindeutigen Status, Grenzwerte oder Abrufregeln anzusammeln, erzeugt Datenmengen, aber keine Sicherheit.
| Nachweisart | Welche Frage die Aufzeichnung beantworten sollte | Erforderliche Kontrolle | Folge bei fehlendem Nachweis |
|---|---|---|---|
| Eingangscharge | Welches freigegebene Material ging in den Prozess ein? | Lieferant, Charge, Status und Wareneingangsnachweis | Betroffene Produkte lassen sich nicht zuverlässig eingrenzen |
| Materialstatus | War das Material zum Zeitpunkt der Verwendung angenommen, gesperrt oder zurückgewiesen? | Elektronische oder physische Statuskontrolle | Nicht freigegebenes Material kann in die Fertigung gelangen |
| Anlagenidentität | Welche Maschine, Station, Vorrichtung oder welches Werkzeug wurde verwendet? | Eindeutige Identität und freigegebener Zustand | Ereignisse lassen sich nicht mit der Anlagenhistorie verknüpfen |
| Kalibrierungs- oder Wartungsstatus | Befand sich die Ressource im freigegebenen Status? | Fälligkeitstermine, Status, Ausnahmen und Folgenbewertung | Die Messsicherheit ist unklar |
| Revision des Parametersatzes | Welche freigegebenen Parameter und Softwareversion kamen zum Einsatz? | Zugriff, Freigabe, Prüfsumme und Revisionshistorie | Ein Ergebnis lässt sich nicht dem vorgesehenen Prozess zuordnen |
| Ergebnis während des Prozesses | Was wurde gemessen und mit welchem Grenzwert verglichen? | Einheit, Methode, Grenzwert, Zeitstempel und Entscheidung | Ein Zahlenwert ist vorhanden, aber ohne Aussagekraft |
| Entscheidung bei Nichtkonformität | Warum wurde eine fehlerhafte oder verdächtige Einheit weiterbearbeitet oder gestoppt? | Trennung, Autorisierung, Begründung und Verknüpfung | Zurückgewiesene Produkte können sich mit freigegebenen Ergebnissen vermischen |
| Endfreigabe | Wer hat bestätigt, dass alle erforderlichen Nachweise vorliegen? | Freigabebefugnis und Prüfung von Ausnahmen | Der Abschluss der Fertigung wird mit der Abnahme verwechselt |
| UDI-, Seriennummern- oder Chargenverknüpfung | Welche Fertigungshistorie gehört zur ausgelieferten Identität? | Anwendbare Identitätsvorschriften und kontrollierte Stammdaten | Vorkommnisse im Feld lassen sich nur schwer eingrenzen |
Die UDI-Grundlagen der FDA erläutern, wie das System Medizinprodukte während Vertrieb und Verwendung identifizieren soll. Das bedeutet nicht, dass jede Komponente oder jedes Fertigungsereignis eine UDI erhält. Die zuständige Organisation muss weiterhin die Anwendbarkeit prüfen; das Fertigungssystem muss zugleich die Chargen-, Seriennummern- oder sonstige Verknüpfung für kontrollierte Aufzeichnungen und Rückrufe von Medizinprodukten erhalten.
Weitere Informationen dazu, wie Prüfergebnisse in kontrollierte Entscheidungen einfließen, finden Sie im Leitfaden von ZEUEE zu Nachweisen aus Bildverarbeitungssystemen und im Leitfaden von ZEUEE zu automatisierten Prüfsystemen.
Wann ist ein Medizinprodukteprozess bereit für die Automatisierung?
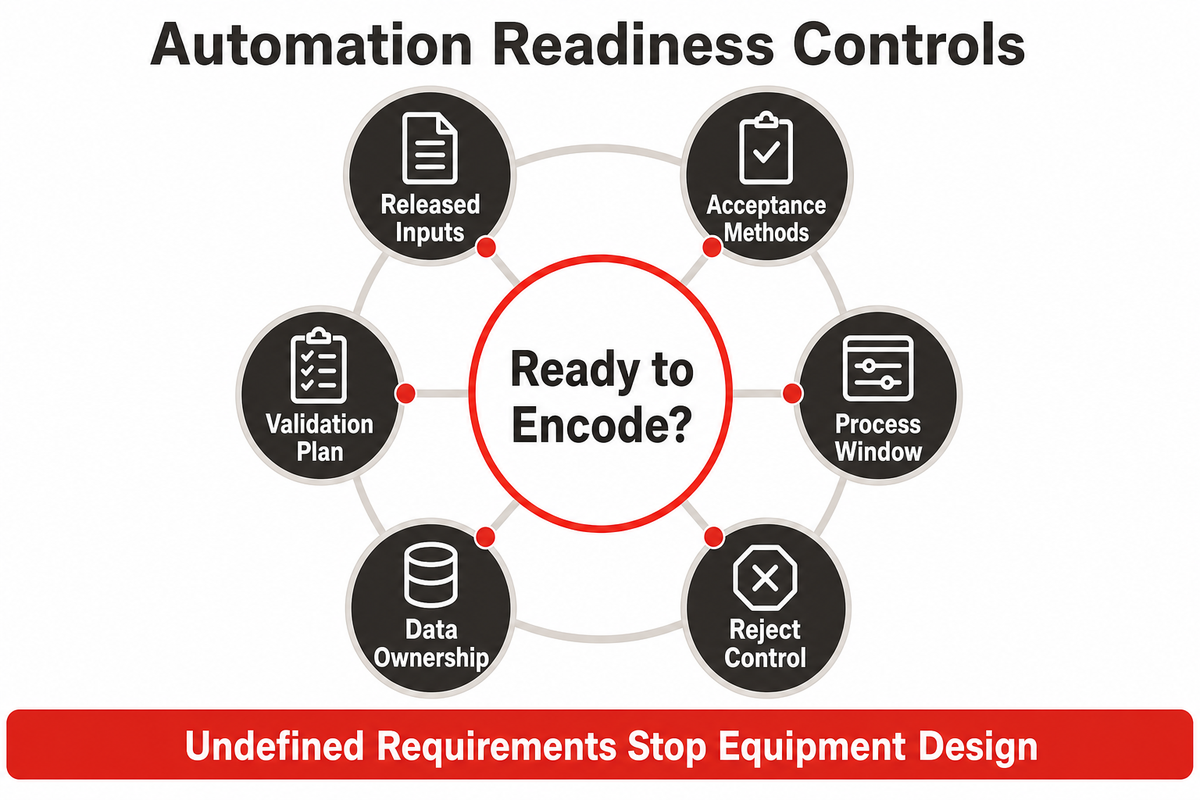
Ein Prozess ist bereit für die Automatisierung, wenn Eingaben, Ergebnisse, Grenzwerte, Ausnahmen und Aufzeichnungsregeln stabil genug sind, um sie technisch abzubilden. Automatisierung kann die Konsistenz und Datenerfassung verbessern, aber keine Produktanforderungen festlegen, eine undefinierte Abnahmemethode korrigieren oder einen Prozess eigenständig konform machen.
Bestätigen Sie vor Beginn der Anlagenkonstruktion die folgenden Bedingungen:
- Freigegebene Eingaben: Für Produktvarianten, Zeichnungen, Stücklisten, zugelassene Rohmaterialien und Schnittstellenanforderungen sind Verantwortliche und Revisionslenkung festgelegt.
- Abnahmemethoden: Für jedes kritische Merkmal sind eine geeignete Methode, ein Grenzwert, eine Stichprobenprüfung oder eine Prüfung jeder Einheit sowie eine abschließende Entscheidung festgelegt.
- Prozessfenster: Für Fügen, Dosieren, Handhabung, Softwareinstallation oder Prüfparameter liegt ein nachweisgestützter Betriebsbereich vor.
- Ausschleuskontrollen: Erkennung, Trennung, Nacharbeit, Übersteuerung und Wiederanlauf dürfen verdächtiges Material nicht unbemerkt wieder in den freigegebenen Prozessfluss einbringen.
- Datenverantwortung: Nutzer können die offiziellen Aufzeichnungen identifizieren, wissen, wie lange sie aufbewahrt werden, und kennen die Kontrollen für Revisionen, Zeitstempel und Zugriffe.
- Validierungsplan: Verantwortlichkeiten, Voraussetzungen, Prüfbedingungen, Abweichungen, Abnahmekriterien und Auslöser für eine erneute Validierung sind vor der Durchführung festgelegt.
Teams, die die Anlagenebene erkunden, können diese Kontrollen mit den Möglichkeiten kundenspezifischer automatisierter Montagemaschinen von ZEUEE und dem Planungsleitfaden für automatisierte Montagemaschinen vergleichen. Diese Seiten behandeln die Systemauslegung; dieser Artikel beschreibt weiterhin den Rahmen für Qualitätskontrollen.
Was sind die häufigsten Kontrollmängel?
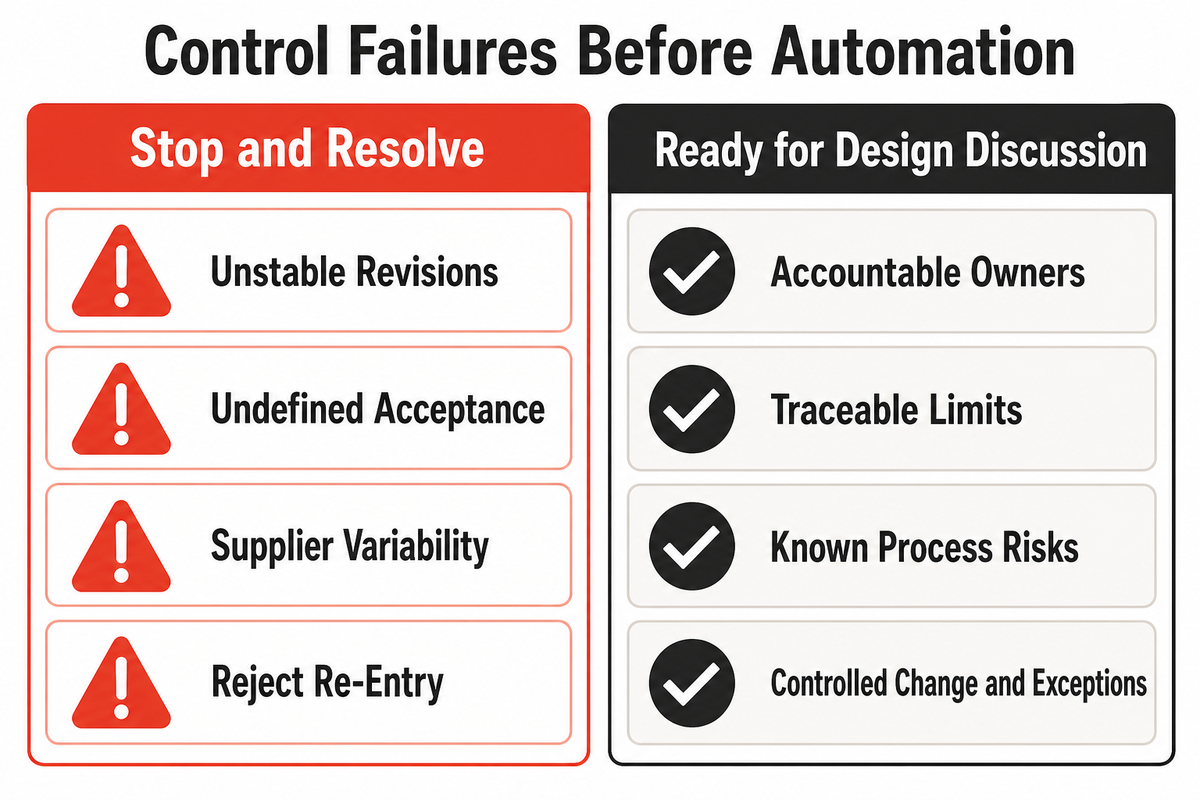
Die folgenschwersten Mängel entstehen vor der Werksabnahme. Sie treten auf, wenn eine Projektannahme wie eine freigegebene Anforderung behandelt wird. Selbst wenn die Maschine läuft, belegt das Nachweispaket möglicherweise weder, ob das Ergebnis dem vorgesehenen Produkt entspricht, noch wie eine Ausnahme kontrolliert wurde.
Noch nicht bereit für die Automatisierung
- Produktrevisionen ändern sich weiterhin, ohne dass ein Stichtag für die Festschreibung festgelegt ist.
- Für ein kritisches Merkmal gibt es keine anerkannte Messmethode.
- Schwankungen bei Lieferanten sind ungeklärt.
- Für Prüfungen, die nur zerstörend möglich sind, fehlt eine Validierungsstrategie.
- Für Änderungen an Parametersätzen fehlen Zugriffs- und Freigabekontrollen.
- Zurückgewiesene Einheiten können ohne kontrollierte Entscheidung wieder in den Prozessfluss gelangen.
Bereit für ein Auslegungsgespräch
- Für Anforderungen und Varianten sind verantwortliche Personen benannt.
- Kritische Ergebnisse und Grenzwerte sind rückverfolgbar.
- Prozessrisiken und Prüfgrenzen sind bekannt.
- Aufzeichnungen, Aufbewahrungsfristen und Prüfzuständigkeit sind festgelegt.
- Änderungs- und Ausnahmewege sind nachvollziehbar.
- Voraussetzungen für die Validierung lassen sich vor der Durchführung festlegen.
Zertifizierung kann auch mit Fertigungsnachweisen verwechselt werden. Ein Zertifikat für ein Qualitätsmanagementsystem kann für die Lieferantenüberwachung relevant sein, belegt aber weder ein Medizinprodukt noch eine Charge oder einen Prozess und auch nicht die Sicherheit eines Medizinprodukts. Ebenso belegt eine erfolgreiche Vorführung keine routinemäßige Prozesskontrolle, sofern Prüfbedingungen, Konfiguration, Methoden und Abnahmekriterien nicht der vorgesehenen Fertigung entsprechen.
Was sollte ein Team vorbereiten, bevor es mit einem Automatisierungspartner spricht?
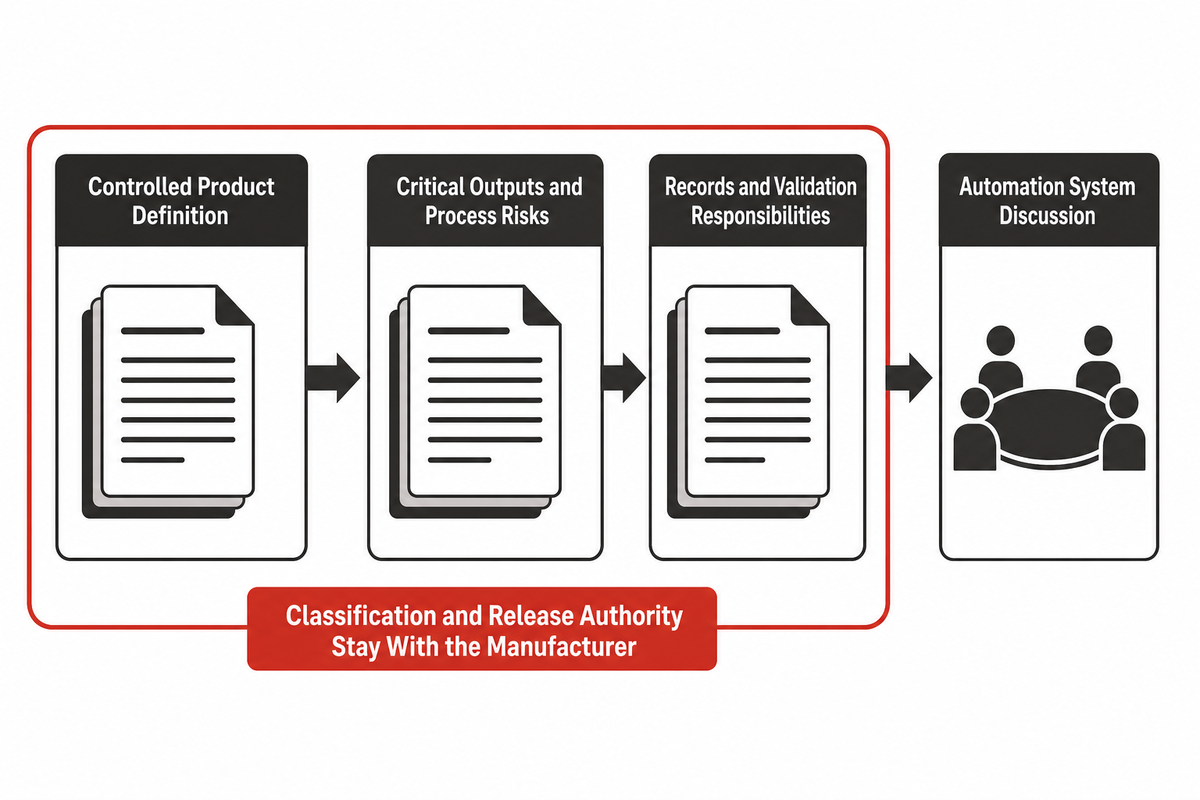
Erarbeiten Sie eine kontrollierte Problembeschreibung statt einer Wunschliste mit Maschinenfunktionen. Ihr Paket sollte die Produktfamilie, den aktuellen Revisionsstand, kritische Ergebnisse, Teile und Rohmaterialien, Prozessfolge, bekannte Risiken, erforderliche Aufzeichnungen, Einschränkungen der Fertigungsstätte, Validierungsverantwortlichkeiten und offene Fragen enthalten. Kennzeichnen Sie Annahmen eindeutig, damit sie nicht mit freigegebenen Eingaben verwechselt werden.
Das Automatisierungstechnik-Team von ZEUEE kann dieses Paket nutzen, um Vorrichtungen, Bewegungsabläufe, Zuführung, Fügen, Prüfung, Testen, Ausschleusung und Datenschnittstellen zu besprechen. Erfahren Sie mehr über das Automatisierungstechnik-Team von ZEUEE und prüfen Sie anschließend den Umfang der Automatisierungslösung für Medizinprodukte zur kommerziellen Übergabe. Für Produktklassifizierung, Entscheidungen zum Qualitätsmanagementsystem und Freigabebefugnisse bleiben der verantwortliche Hersteller und qualifizierte Fachleute zuständig.
Ist die Prozessdefinition stabil und ein Nachweisplan vorhanden?
Besprechen Sie Ihren Montageprozess für MedizinprodukteHäufig gestellte Fragen
Was bedeutet Medizinproduktefertigung?
Bei der Medizinproduktefertigung werden freigegebene Produktanforderungen in reproduzierbare und dokumentierte Ergebnisse überführt. Dazu gehören Lieferantenkontrollen, Fertigungsverfahren, Verifizierung, Validierung, Rückverfolgbarkeit, der Umgang mit Nichtkonformitäten, Freigabe und Änderungslenkung. Die Arbeit beginnt vor der Montage und umfasst auch aufbewahrte Nachweise sowie kontrollierte Prozessänderungen.
Wie wirken sich die Klassen I, II und III auf die Fertigung aus?
Die Klassifizierungen in den USA spiegeln den erforderlichen Kontrollumfang wider, doch die Klasse allein ergibt noch keinen Produktionsplan. Verwendungszweck, Produktcode, geltende Vorschriften, besondere Kontrollen, Verpflichtungen aus Zulassungsanträgen und Prozessrisiken bestimmen die erforderlichen Nachweise im Detail. Bestätigen Sie die produktspezifische Klassifizierung, statt sich auf eine allgemeine Beispielsammlung zu verlassen.
Worin besteht der Unterschied zwischen Prozessverifizierung und Prozessvalidierung?
Bei der Verifizierung wird geprüft, ob festgelegte Ergebnisse die Anforderungen erfüllen. Die Prozessvalidierung erbringt dokumentierte Nachweise dafür, dass ein definierter Prozess konsistent akzeptable Ergebnisse liefern kann, wenn sich diese Ergebnisse später nicht vollständig verifizieren lassen. Welche Kombination geeignet ist, hängt vom Produktrisiko, der Prüfbarkeit, der Prüfungsabdeckung sowie den Folgen einer zerstörenden oder unvollständigen Prüfung ab.
Macht Automatisierung einen Medizinprodukteprozess konform?
Nein. Automatisierung kann Wiederholbarkeit, Prüfung und Aufzeichnung verbessern. Die Konformität hängt jedoch weiterhin von geeigneten Anforderungen und Methoden, Kontrollen, Validierung, Aufzeichnungen, qualifizierter Prüfung und den geltenden Vorschriften für Medizinprodukte ab. Anlagen übernehmen keine regulatorische Verantwortung und erteilen keine Produktfreigabe. Diese Pflichten verbleiben beim Hersteller.
Welche Rückverfolgbarkeitsaufzeichnungen sollte eine automatisierte Linie aufbewahren?
Bewahren Sie die Aufzeichnungen auf, die das geltende Qualitätsmanagementsystem, der Produktplan und die Marktregeln vorschreiben. Zu den üblichen Verknüpfungen gehören Materialcharge und -status, Anlagenidentität, Kalibrierstatus, Revision des Parametersatzes, Messwert und Grenzwert, Aktion des Nutzers oder Systems, Entscheidung bei Nichtkonformität, Endfreigabe und die zutreffende Chargen-, Seriennummern- oder UDI-Identität. Legen Sie Verantwortung, Zugriff, Aufbewahrung, Abruf, Sicherung und Änderungslenkung so fest, dass jede Aufzeichnung eine tatsächliche Entscheidung unterstützt. Testen Sie den Abruf anhand eines repräsentativen Ereignisses, bevor Sie die Anlage freigeben. Eine Aufzeichnung, die sich nicht auffinden lässt, hilft nicht bei der Eingrenzung.
Referenzen und Quellen
- FDA, Qualitätsmanagementsystem-Verordnung (QMSR)
- eCFR, 21 CFR Part 820, Qualitätsmanagementsystem-Verordnung
- FDA, Medizinprodukt klassifizieren
- FDA, UDI-Grundlagen
- FDA, Verfahren für den 3D-Druck von Medizinprodukten
- ISO, ISO 13485, Medizinprodukte
- FDA, Häufig gestellte Fragen: QMSR
Kernaussage
Eine belastbare Medizinproduktefertigung macht Anforderungen, Prozessgrenzen, Nachweise, Ausnahmen und Freigabeentscheidungen auf dieselbe kontrollierte Produktdefinition rückführbar.
WARUM WIR DIESE INHALTE ERSTELLEN
Einblicke in die ZEUEE-Technik
ZEUEE veröffentlicht technische Leitfäden, die auf der praktischen Erfahrung aus Automatisierungsprojekten beruhen. Seit 2005 entwickeln und fertigen wir kundenspezifische Automatisierungsanlagen für die Steckverbindermontage, die Kabelbaumfertigung, robotergestützte Linien, die Bildverarbeitung und die Modernisierung von Smart Factories.
Gegründet 2005
Produktionsstandort mit 20.000 m²
120+ Fachkräfte
150+ F&E-Patente
ISO9001:2015-zertifiziert
Kontaktinformationen
Unternehmen
ZEUEE
E-Mail
trade@zeuee.com
Telefon
+86 755 2942 9358
ZEUEE kontaktieren
Im Trend






